Generatore di schemi della via PI3K/AKT
Disegna schemi della via PI3K/AKT con PIP3, PTEN, PDK1 ed entrambi i complessi mTOR, i substrati di AKT raggruppati per effetto, le mutazioni di PIK3CA e la retroazione degli inibitori. Per biologia dei tumori e farmacologia.
Esempi di schemi della via PI3K/AKT
Render reali dei loro prompt: la cascata PI3K/AKT completa fino a mTORC1, BAD, FOXO e MDM2, una panoramica da lezione, le mutazioni tumorali con gli inibitori e una versione vuota. Un clic carica il prompt da modificare.
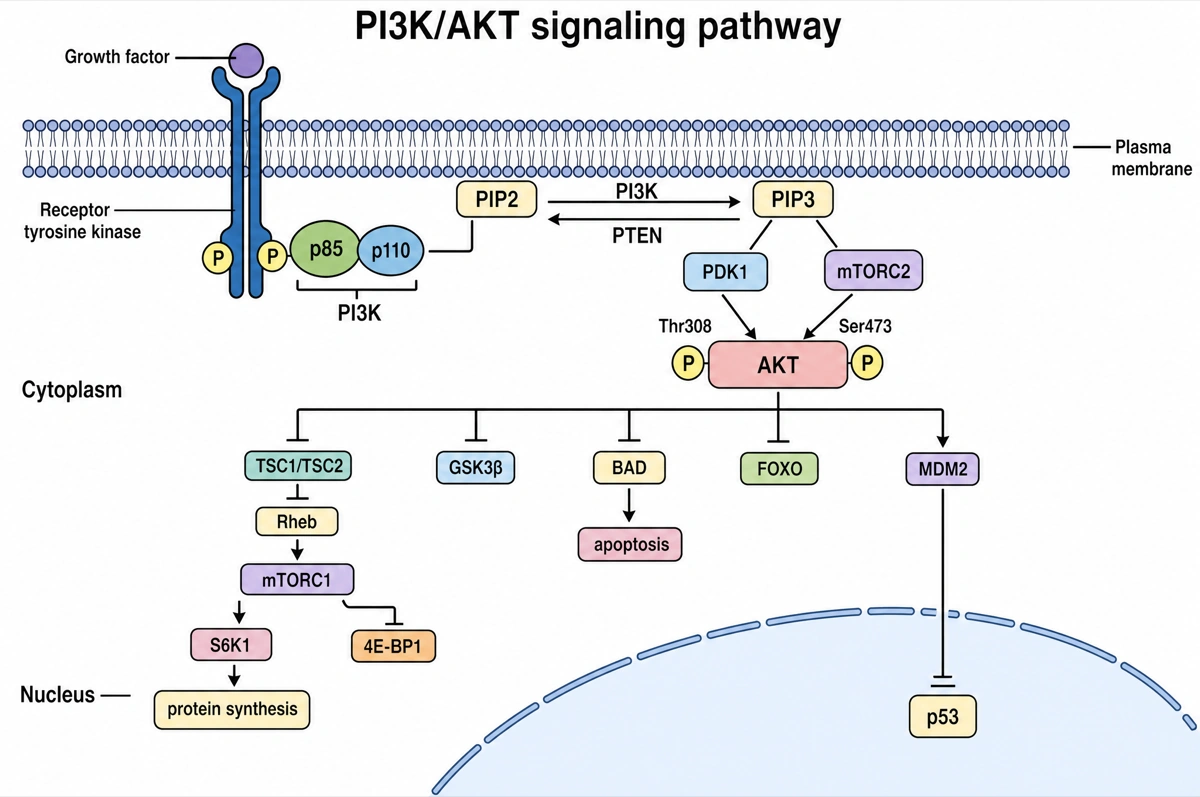
AKT si accende per spegnere i suoi bersagli
Una barra indica che AKT spegne il bersaglio.
- 1
Recettore → PI3K
Il recettore fosforilato lega p85; p110 è la subunità catalitica.
- 2
PIP2 ⇄ PIP3
La PI3K fa PIP3 sulla membrana; PTEN lo riconverte in PIP2.
- 3
PDK1 + mTORC2 → AKT
Fosforilano AKT su Thr308 e Ser473 e la rendono pienamente attiva.
- 4
I cinque bersagli di AKT
Spegne TSC1/TSC2, GSK3β, BAD e FOXO; accende MDM2, che frena p53.
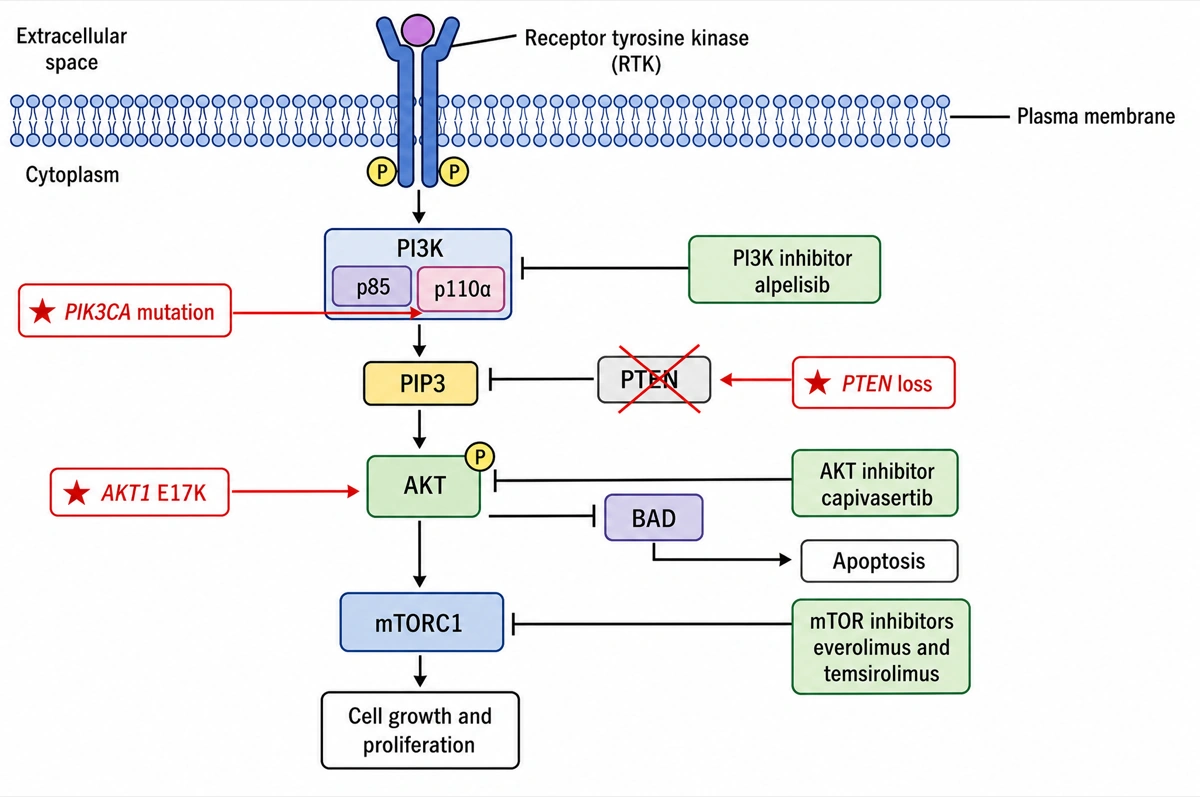
Accesa dalle mutazioni, frenata dai farmaci
Stelle rosse: mutazioni. Riquadri verdi: farmaci.
- 1
PI3K (p110α)
PIK3CA mutato tiene accesa p110α; alpelisib blocca la PI3K.
- 2
PTEN, barrato
Senza PTEN nessuno toglie il PIP3 e il segnale resta acceso.
- 3
AKT e mTORC1
AKT1 E17K attiva AKT; la blocca capivasertib, mTORC1 l'everolimus.
Figure della via PI3K/AKT/mTOR per domanda di ricerca
La seconda figura qui sopra segna le mutazioni tumorali e i farmaci approvati, e la tabella più sotto mette la via accanto a Ras/MAPK. Queste sono le altre figure che articoli e review disegnano dello stesso modulo; indica a quale domanda deve rispondere la tua.
PI3K/AKT/mTOR con entrambi i complessi mTOR
I due complessi nella loro posizione reale: mTORC2 (mTOR, Rictor, mSIN1) a monte di AKT, che fosforila sulla Ser473; mTORC1 (mTOR, Raptor) a valle, sul lisosoma, dove Rheb legato al GTP lo attiva dopo che AKT ha spento TSC2. Aggiungi gli ingressi che AKT non controlla, cioè gli amminoacidi tramite le GTPasi Rag e la carenza di energia tramite AMPK, che attiva TSC2 e inibisce Raptor, e le uscite: S6K1 e 4E-BP1 per la sintesi proteica, SREBP per la sintesi dei lipidi, l'inibizione di ULK1 per l'autofagia.
Substrati di AKT raggruppati per effetto
Per AKT sono stati proposti oltre cento substrati; una figura raggruppa quelli consolidati secondo ciò che controllano. Sopravvivenza: BAD, FOXO3a (meno BIM e ligando di Fas) e MDM2, che degrada p53. Crescita: TSC2 e PRAS40, che liberano entrambi mTORC1. Metabolismo: GSK3β (glicogeno), AS160 (GLUT4) e FOXO1 (geni della gluconeogenesi). Ciclo cellulare: p27Kip1 e p21Cip1, trattenuti nel citoplasma. Tutti i bersagli tranne MDM2 vengono spenti dal fosfato, quindi ognuno prende una barra di inibizione.
Recettori a monte e le quattro isoforme di PI3K
Diversi recettori sopra un unico lipide. I recettori tirosin-chinasici (EGFR, il dimero HER2–HER3, IGF-1R, il recettore dell'insulina tramite IRS-1) reclutano la PI3K di classe IA tramite p85; HER3, con sei siti di aggancio per p85, è il singolo attivatore più forte. I recettori accoppiati a proteine G agiscono tramite Gβγ su p110β e p110γ. Le subunità catalitiche di classe I sono p110α (PIK3CA), p110β (PIK3CB) e p110δ (PIK3CD), ciascuna associata a p85, e p110γ (PIK3CG), associata a p101 o p84; δ e γ si trovano soprattutto nei globuli bianchi, ed è per questo che l'inibitore di p110δ idelalisib cura i tumori delle cellule B.
Mappa delle mutazioni di PIK3CA
La proteina p110α come una barra di domini (legame all'adattatore, legame a Ras, C2, elicale, chinasico) con gli hotspot segnati: E542K ed E545K nel dominio elicale, che rompono il contatto inibitorio con il dominio nSH2 di p85, e H1047R nel dominio chinasico, che aumenta il legame alla membrana. Sono la maggior parte delle mutazioni di PIK3CA nel carcinoma mammario, dove ne porta una circa il 40% dei tumori HR-positivi, HER2-negativi.
Circuiti di feedback dopo l'inibizione di PI3K, AKT o mTOR
Perché un inibitore di un solo nodo perde efficacia, disegnato come circuiti che tornano in cima. mTORC1–S6K1 normalmente fosforila IRS-1 e lo manda alla degradazione; i rapaloghi tolgono quel freno e la fosforilazione di AKT aumenta. AKT normalmente tiene FOXO fuori dal nucleo; gli inibitori di AKT o di PI3K liberano FOXO, che aumenta l'espressione di HER3, IGF-1R e recettore dell'insulina e riattiva la via. Insulina sistemica: bloccare PI3Kα alza la glicemia, il pancreas rilascia insulina e l'insulina riaccende la PI3K nel tumore.
Malattie ereditarie e a mosaico della via PI3K
Fuori dai tumori, gli stessi nodi causano disturbi della crescita. Sindrome tumorale amartomatosa PTEN (PHTS), che comprende la sindrome di Cowden: perdita germinale di PTEN, amartomi e rischio più alto di tumori di mammella, tiroide ed endometrio. Spettro di ipercrescita correlato a PIK3CA (PROS): mutazioni attivanti di PIK3CA a mosaico, trattate con alpelisib. Sindrome di Proteo: AKT1 E17K a mosaico. Complesso della sclerosi tuberosa: la perdita germinale di TSC1 o TSC2 lascia mTORC1 sempre acceso; l'everolimus riduce gli astrocitomi subependimali a cellule giganti e gli angiomiolipomi renali.
Che cos'è la via di segnalazione PI3K/AKT?
La via PI3K/AKT è il modulo in cui un recettore attivato recluta una PI3K di classe I, la PI3K converte il PIP2 in PIP3 sulla membrana e il PIP3 porta AKT vicino a PDK1 e mTORC2, che la fosforilano; a quel punto AKT accende mTORC1 e spegne TSC2, GSK3β, FOXO e BAD. Controlla crescita, sopravvivenza e metabolismo della cellula; la fosfatasi PTEN la spegne.
In breve
- La PI3K di classe I è un enzima in due parti. La subunità regolatrice p85 tiene inattiva la subunità catalitica p110 finché i suoi domini SH2 non legano le fosfotirosine di un recettore o di un adattatore attivato; i recettori tirosin-chinasici attivano le isoforme di classe IA, i recettori accoppiati a proteine G quelle di classe IB.
- Il PIP3 è il segnale, PTEN lo cancella. La PI3K aggiunge un fosfato in posizione 3 dell'anello inositolico del PIP2; PTEN lo toglie, quindi senza PTEN il PIP3, e con esso AKT, restano accesi.
- AKT ha bisogno di due fosfati per essere pienamente attiva. PDK1 fosforila la Thr308 e mTORC2 la Ser473 (numerazione di AKT1). Reactome mette per prima la Ser473, come passaggio che dà a PDK1 l'accesso alla Thr308; manuali più vecchi, come l'edizione 2002 di Molecular Biology of the Cell di Alberts, mostrano solo PDK1.
- AKT agisce soprattutto spegnendo i suoi bersagli. La fosforilazione inattiva TSC2, così Rheb può attivare mTORC1, e inoltre GSK3β, i fattori di trascrizione FOXO (esportati dal nucleo) e la proteina pro-apoptotica BAD (trattenuta da 14-3-3); MDM2 è l'eccezione: entra nel nucleo e degrada p53.
- Nei tumori è spesso accesa in modo permanente. Mutazioni attivanti di PIK3CA (p110α) e PIK3R1 (p85α), la rara mutazione AKT1 E17K e mutazioni inattivanti di PTEN tengono la via attiva senza fattore di crescita.
I componenti della via PI3K/AKT e che cosa fanno
I nodi che uno schema etichettato della via PI3K/AKT mostra di norma, in ordine, con la loro funzione e ciò su cui agiscono subito dopo. È l'insieme di etichette predefinito, a meno che tu non ne chieda uno più breve.
| Nodo | Che cosa fa | Agisce poi su |
|---|---|---|
| Recettore tirosin-chinasico o GPCR | Lega un fattore di crescita o un altro ligando e si attiva | Recluta la PI3K: un RTK tramite fosfotirosine, un GPCR tramite Gβγ |
| PI3K di classe I (p85/p110) | Chinasi lipidica; p85 lega il recettore, p110 fosforila il PIP2 | Forma PIP3 |
| PIP3 | Messaggero lipidico del foglietto interno della membrana plasmatica | Recluta PDK1 e AKT tramite i loro domini PH |
| PTEN | Fosfatasi lipidica e oncosoppressore | Riconverte il PIP3 in PIP2 e spegne AKT |
| PDK1 e mTORC2 | Fosforilano AKT sulla Thr308 (PDK1) e sulla Ser473 (mTORC2) | AKT pienamente attiva |
| AKT (AKT1, AKT2, AKT3) | Serin/treonin-chinasi che lascia la membrana per fosforilare i suoi bersagli | TSC2, GSK3β, FOXO, BAD, MDM2 |
| TSC1/TSC2 | Complesso GAP che tiene Rheb nella forma inattiva legata al GDP; inibito da AKT | Rheb |
| Rheb → mTORC1 | Rheb legato al GTP attiva mTORC1 | S6K1 e 4E-BP1 → sintesi proteica e crescita cellulare |
| GSK3β | Chinasi inibita da AKT | Glicogeno sintasi e altri bersagli metabolici |
| FOXO | Fattori di trascrizione esportati dal nucleo quando AKT li fosforila | Si spengono geni di apoptosi, arresto del ciclo cellulare e metabolismo del glucosio |
| BAD | Proteina pro-apoptotica; trattenuta da 14-3-3 quando AKT la fosforila | Apoptosi bloccata, sopravvivenza cellulare |
| MDM2 | Ubiquitina ligasi E3; la fosforilazione da parte di AKT la manda nel nucleo | p53 degradata |
Disegna i bersagli di AKT con barre di inibizione, non con frecce, tranne MDM2. TSC2, GSK3β, FOXO e BAD vengono inattivati dalla fosforilazione, quindi mTORC1 si accende per doppia inibizione (AKT ⊣ TSC2 ⊣ Rheb). Uno schema con semplici frecce da AKT a ogni bersaglio ne capovolge quattro su cinque.
PI3K/AKT e Ras/MAPK: che differenza c'è?
Entrambe partono dagli stessi recettori tirosin-chinasici attivati, ma PI3K/AKT trasmette il segnale con un lipide di membrana, il PIP3, e una sola chinasi, AKT, per controllare crescita, sopravvivenza e metabolismo, mentre Ras/MAPK lo trasmette con un interruttore GTPasi e una cascata di tre chinasi, Raf → MEK → ERK, soprattutto per controllare proliferazione e differenziamento tramite la trascrizione genica. Le due comunicano: Ras legato al GTP può legarsi a p110 e attivarla.
| PI3K/AKT | Ras/MAPK | |
|---|---|---|
| Adattatore sul recettore | Subunità p85 della PI3K, tramite i domini SH2 | Grb2, legato al GEF SOS; Shc su alcuni recettori |
| Staffetta | Messaggero lipidico PIP3 nel foglietto interno della membrana | Piccola GTPasi Ras, attiva quando lega GTP |
| Livelli di chinasi | PDK1 e mTORC2 → AKT | Raf → MEK1/2 → ERK1/2 |
| Effetti principali | Crescita cellulare (mTORC1), sopravvivenza (BAD, FOXO), metabolismo | Proliferazione e differenziamento, trascrizione dei geni precoci |
| Spenta da | PTEN, che toglie il fosfato in 3 dal PIP3 | Le GAP, che accelerano l'idrolisi del GTP da parte di Ras |
| Alterazioni tipiche nei tumori | Mutazioni attivanti di PIK3CA e PIK3R1, perdita di PTEN, AKT1 E17K | Mutanti di RAS iperattivi, BRAF V600E |
| Inibitori approvati | Alpelisib, inavolisib, idelalisib (PI3K); capivasertib (AKT); everolimus, temsirolimus (mTOR) | Vemurafenib (BRAF V600E); trametinib (MEK1/2) |
Disegnale come due rami che partono dallo stesso recettore, non come una linea sola, con Ras capace di alimentare la PI3K. La via di segnalazione dell'insulina è l'esempio classico di questa separazione: il ramo IRS–PI3K–AKT porta gli effetti metabolici, il ramo Shc–Grb2–Ras quelli sulla crescita.
Domande frequenti sulla via PI3K/AKT
Quali sono le tappe della via PI3K/AKT?
Un fattore di crescita attiva il suo recettore; la PI3K vi si aggancia e converte il PIP2 in PIP3; il PIP3 porta AKT e PDK1 alla membrana; mTORC2 fosforila AKT sulla Ser473 e PDK1 la fosforila sulla Thr308; AKT attiva fosforila TSC2, GSK3β, FOXO, BAD e MDM2. PTEN annulla il secondo passaggio riconvertendo il PIP3 in PIP2.
Che cosa fa PTEN nella via PI3K/AKT?
PTEN è una fosfatasi lipidica che toglie il fosfato in 3 dal PIP3, lo riconverte in PIP2 e così spegne AKT. È l'esatto opposto della PI3K, per questo si disegna accanto alla PI3K sulla membrana, con una freccia dal PIP3 di nuovo al PIP2.
Perché la perdita di PTEN e le mutazioni di PIK3CA attivano la via nei tumori?
Entrambe tengono alto il PIP3 senza fattore di crescita: le mutazioni attivanti di PIK3CA liberano p110α dal freno di p85 o la bloccano in una forma attiva, e senza PTEN manca la fosfatasi che eliminerebbe il PIP3. In entrambi i casi AKT resta attiva, le cellule continuano a crescere e sfuggono all'apoptosi. La rara mutazione AKT1 E17K fa lo stesso più a valle: permette ad AKT di legare il PIP2 e di attivarsi senza PI3K.
Come attiva AKT il complesso mTORC1?
Indirettamente: AKT fosforila TSC2 e scioglie il complesso TSC1/TSC2, una GAP che tiene Rheb inattivo, così Rheb legato al GTP si accumula e attiva mTORC1. mTORC1 fosforila poi S6K1, che attiva la proteina ribosomiale S6, e 4E-BP1, che libera eIF4E per la traduzione.
Che differenza c'è tra mTORC1 e mTORC2?
mTORC1 (con Raptor) sta a valle di AKT e guida sintesi proteica e crescita cellulare; mTORC2 (con Rictor) sta a monte e fosforila AKT sulla Ser473. La rapamicina e i rapaloghi inibiscono solo mTORC1, perché Rictor copre il sito di legame della rapamicina in mTORC2.
Quali farmaci agiscono sulla via PI3K/AKT/mTOR?
Le classi approvate sono tre: inibitori della PI3K (alpelisib e inavolisib nel tumore della mammella con mutazione di PIK3CA, idelalisib contro PI3Kδ nella leucemia linfatica cronica), l'inibitore di AKT capivasertib e gli inibitori di mTOR everolimus e temsirolimus. Capivasertib, approvato negli Stati Uniti nel 2023, si usa con fulvestrant nel tumore della mammella con alterazioni di PIK3CA, AKT1 o PTEN.
Perché gli inibitori di PI3K e AKT alzano la glicemia?
L'insulina usa gli stessi passaggi PI3K–AKT per portare GLUT4 sulla superficie cellulare e frenare la produzione di glucosio del fegato, quindi bloccarli blocca una parte dell'azione dell'insulina. Il foglietto illustrativo di alpelisib avverte di iperglicemia grave e chiede di controllare glicemia a digiuno e HbA1c prima di iniziare la terapia.
Che differenza c'è tra la via PI3K/AKT e la via dell'insulina?
La via di segnalazione dell'insulina è un ingresso nel modulo PI3K/AKT, attraverso il recettore dell'insulina e le proteine IRS, letto come metabolismo: GLUT4, glicogeno e gluconeogenesi. Questa pagina disegna il modulo generale di molti fattori di crescita, con mTORC1, BAD e MDM2; per la versione fisiologica usa il generatore di schemi della via dell'insulina.
Fonti
Continua a esplorare
Gli altri nostri strumenti per diagrammi e le guide che li spiegano.
Disegna il tuo schema della via PI3K/AKT
Da una riga di descrizione a una via etichettata e stampabile in circa un minuto.
Inizia a disegnare