
Schema des PI3K/Akt-Signalwegs erstellen
Schemata des PI3K/Akt-Signalwegs mit PIP3, PTEN, PDK1 und beiden mTOR-Komplexen, Akt-Substraten nach Wirkung gruppiert, PIK3CA-Mutationen und Rückkopplungsschleifen der Inhibitoren. Für Tumorbiologie und Pharmakologie.
Schema-Beispiele zum PI3K/Akt-Signalweg
Echte Renderings der Prompts: die ganze PI3K/Akt-Kaskade bis mTORC1, BAD, FOXO und MDM2, ein Vorlesungsüberblick, Krebsmutationen samt Inhibitoren und eine leere Version. Ein Klick lädt den Prompt zum Bearbeiten.
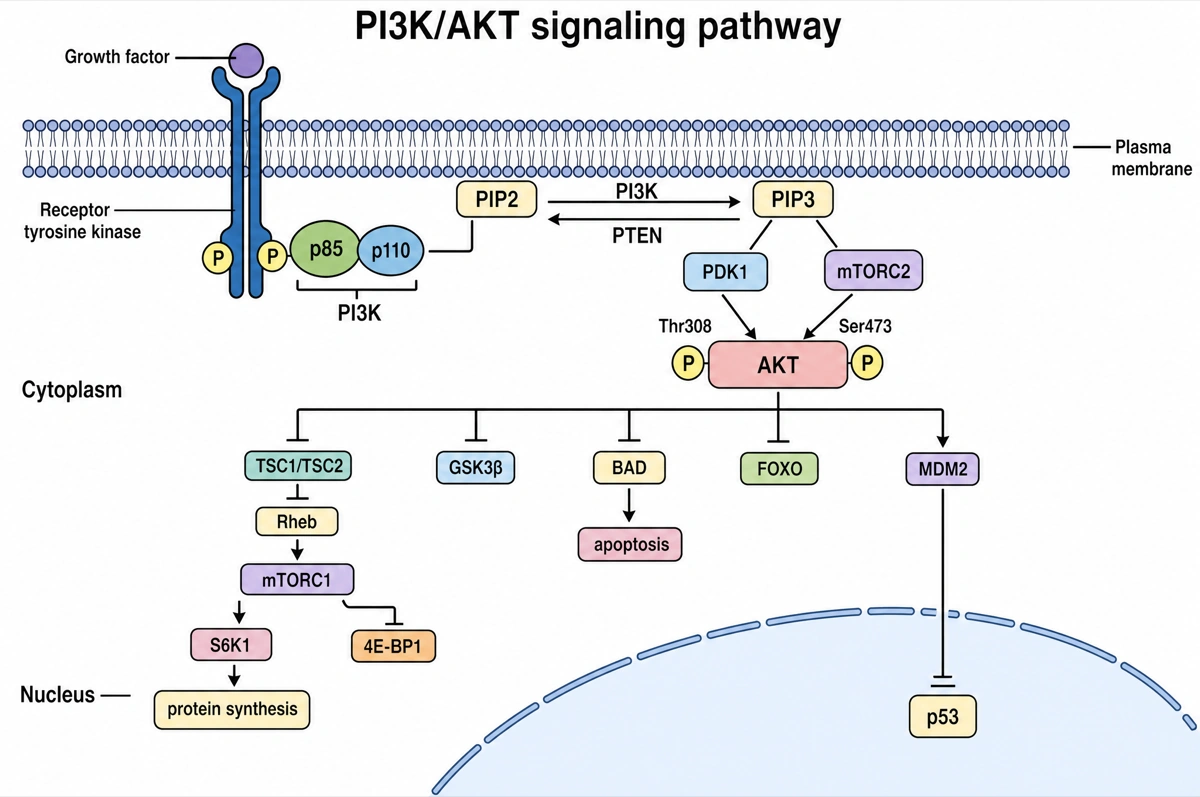
Akt wird aktiv, um seine Ziele abzuschalten
Von oben; Hemmstrich heißt, Akt schaltet ab.
- 1
Rezeptor → PI3K
Der aktive Rezeptor bindet p85; p110 ist die katalytische Hälfte.
- 2
PIP2 ⇄ PIP3
PI3K bildet PIP3 an der Membran, PTEN macht wieder PIP2 daraus.
- 3
PDK1 + mTORC2 → Akt
Sie phosphorylieren Akt an Thr308 und Ser473, erst dann voll aktiv.
- 4
Die fünf Ziele von Akt
TSC1/TSC2, GSK3β, BAD und FOXO gehemmt; MDM2 aktiviert, gegen p53.
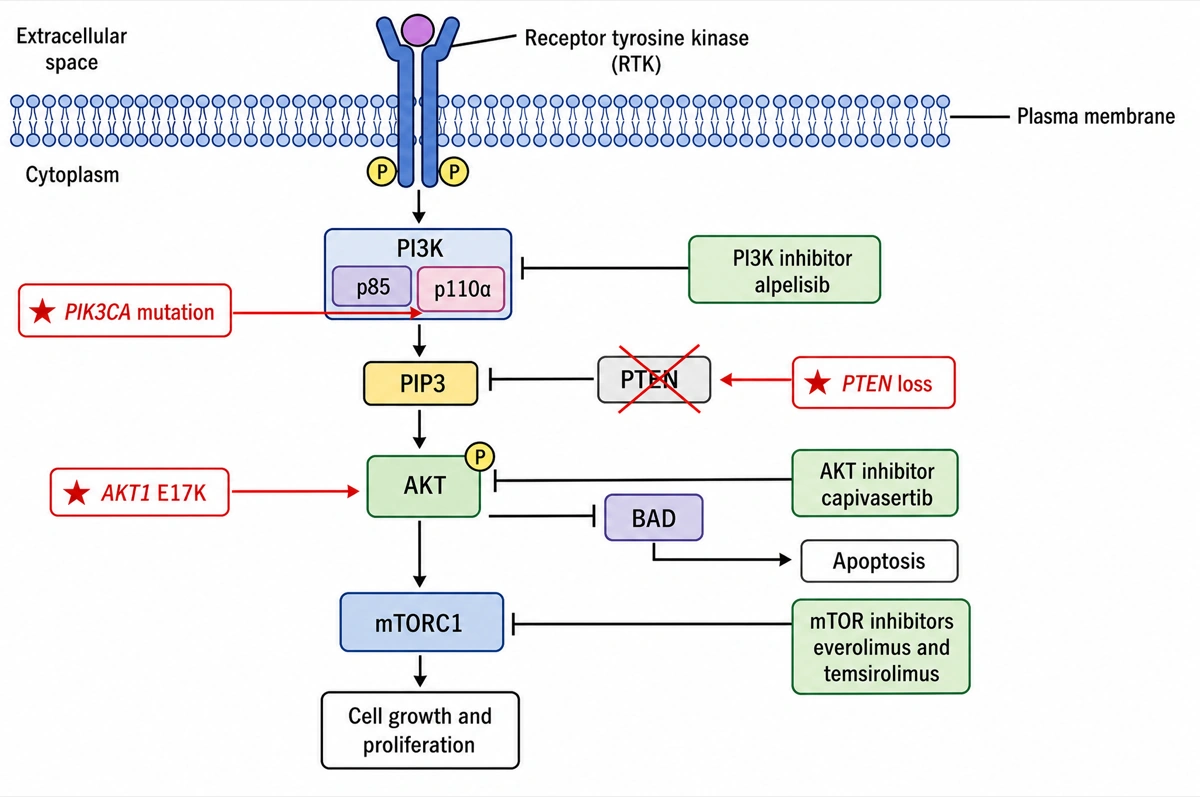
Mutationen schalten ein, Wirkstoffe bremsen
Rote Sterne: Mutationen. Grüne Kästen: Wirkstoffe.
- 1
PI3K (p110α)
Eine PIK3CA-Mutation hält p110α an; Alpelisib hemmt PI3K.
- 2
PTEN, durchgestrichen
Ohne PTEN wird PIP3 nicht mehr abgebaut.
- 3
Akt und mTORC1
AKT1 E17K aktiviert Akt; Capivasertib hemmt Akt, mTOR-Hemmer mTORC1.
PI3K/Akt/mTOR-Abbildungen nach Forschungsfrage
Die zweite Abbildung oben markiert die Krebsmutationen und zugelassenen Wirkstoffe, die Tabelle weiter unten stellt den Signalweg neben Ras/MAPK. Publikationen und Reviews zeichnen dasselbe Modul außerdem in den folgenden Formen; sagen Sie, welche Frage Ihre Abbildung beantwortet.
PI3K/Akt/mTOR mit beiden mTOR-Komplexen
Beide Komplexe an ihrer tatsächlichen Position: mTORC2 (mTOR, Rictor, mSIN1) oberhalb von Akt, wo es Ser473 phosphoryliert; mTORC1 (mTOR, Raptor) unterhalb, am Lysosom, wo GTP-gebundenes Rheb es aktiviert, sobald Akt TSC2 abgeschaltet hat. Ergänzen Sie die Eingänge, die Akt nicht steuert – Aminosäuren über die Rag-GTPasen, Energiemangel über die AMPK, die TSC2 aktiviert und Raptor hemmt – und die Ausgänge: S6K1 und 4E-BP1 für die Proteinsynthese, SREBP für die Lipidsynthese, Hemmung von ULK1 für die Autophagie.
Akt-Substrate nach Wirkung gruppiert
Für Akt sind über hundert Substrate vorgeschlagen; eine Abbildung gruppiert die gesicherten nach dem, was sie steuern. Überleben: BAD, FOXO3a (weniger BIM und Fas-Ligand) und MDM2, das p53 abbaut. Wachstum: TSC2 und PRAS40, die beide mTORC1 freigeben. Stoffwechsel: GSK3β (Glykogen), AS160 (GLUT4) und FOXO1 (Gene der Gluconeogenese). Zellzyklus: p27Kip1 und p21Cip1, im Cytoplasma festgehalten. Jedes Ziel außer MDM2 wird durch das Phosphat abgeschaltet, also bekommt jedes einen Hemmstrich.
Vorgeschaltete Rezeptoren und die vier PI3K-Isoformen
Mehrere Rezeptoren über einem Lipid. Rezeptortyrosinkinasen – EGFR, das HER2–HER3-Dimer, IGF-1R, der Insulinrezeptor über IRS-1 – rekrutieren PI3K der Klasse IA über p85; HER3 mit sechs p85-Andockstellen ist der stärkste einzelne Aktivator. G-Protein-gekoppelte Rezeptoren wirken über Gβγ auf p110β und p110γ. Die katalytischen Untereinheiten der Klasse I sind p110α (PIK3CA), p110β (PIK3CB) und p110δ (PIK3CD), jeweils mit p85 gepaart, sowie p110γ (PIK3CG), gepaart mit p101 oder p84; δ und γ kommen vor allem in Leukozyten vor, deshalb behandelt der p110δ-Hemmer Idelalisib B-Zell-Malignome.
PIK3CA-Mutationen im Domänenschema
Das p110α-Protein als Balken aus Domänen – adaptorbindende, Ras-bindende, C2-, helikale und Kinasedomäne – mit den markierten Hotspots: E542K und E545K in der helikalen Domäne, die den hemmenden Kontakt zur nSH2-Domäne von p85 aufheben, und H1047R in der Kinasedomäne, die die Bindung an die Membran verstärkt. Sie machen den Großteil der PIK3CA-Mutationen beim Mammakarzinom aus, wo etwa 40 % der HR-positiven, HER2-negativen Tumoren eine davon tragen.
Rückkopplungsschleifen nach PI3K-, Akt- oder mTOR-Hemmung
Warum ein Hemmer an einem einzelnen Knoten an Wirkung verliert, gezeichnet als Schleifen zurück nach oben. mTORC1–S6K1 phosphoryliert normalerweise IRS-1 und schickt es in den Abbau; Rapaloge nehmen diese Bremse weg, und die Akt-Phosphorylierung steigt. Akt hält FOXO normalerweise aus dem Zellkern heraus; Akt- oder PI3K-Hemmer geben FOXO frei, das die Expression von HER3, IGF-1R und Insulinrezeptor steigert und den Signalweg wieder anschaltet. Systemisches Insulin: Die Blockade von PI3Kα erhöht den Blutzucker, das Pankreas schüttet Insulin aus, und Insulin treibt PI3K im Tumor erneut an.
Erbliche und Mosaik-Erkrankungen des PI3K-Signalwegs
Außerhalb von Krebs verursachen dieselben Knoten Wachstumsstörungen. PTEN-Hamartom-Tumor-Syndrom, darunter das Cowden-Syndrom: Keimbahnverlust von PTEN, Hamartome und ein erhöhtes Risiko für Brust-, Schilddrüsen- und Endometriumkarzinome. PIK3CA-assoziiertes Overgrowth-Spektrum: aktivierende PIK3CA-Mutationen als Mosaik, behandelt mit Alpelisib. Proteus-Syndrom: AKT1 E17K als Mosaik. Tuberöse-Sklerose-Komplex: Ein Keimbahnverlust von TSC1 oder TSC2 lässt mTORC1 dauerhaft eingeschaltet; Everolimus verkleinert subependymale Riesenzellastrozytome und renale Angiomyolipome.
Was ist der PI3K/Akt-Signalweg?
Der PI3K/Akt-Signalweg ist das Modul, in dem ein aktivierter Rezeptor PI3K der Klasse I rekrutiert, PI3K an der Membran PIP2 in PIP3 umwandelt und PIP3 Akt zu PDK1 und mTORC2 bringt, die es phosphorylieren – danach schaltet Akt mTORC1 an und TSC2, GSK3β, FOXO und BAD ab. Seine Ausgänge sind Zellwachstum, Überleben und Stoffwechsel; die Phosphatase PTEN schaltet ihn ab.
Auf einen Blick
- PI3K der Klasse I besteht aus zwei Teilen. Die regulatorische Untereinheit p85 hält die katalytische Untereinheit p110 inaktiv, bis ihre SH2-Domänen Phosphotyrosine eines aktivierten Rezeptors oder Adapters binden; Rezeptortyrosinkinasen aktivieren die Isoformen der Klasse IA, G-Protein-gekoppelte Rezeptoren die der Klasse IB.
- PIP3 ist das Signal, PTEN löscht es. PI3K hängt ein Phosphat an Position 3 des Inositolrings von PIP2; PTEN nimmt es wieder ab – fehlt PTEN, bleiben PIP3 und damit Akt eingeschaltet.
- Akt braucht zwei Phosphate, um voll aktiv zu sein. PDK1 phosphoryliert Thr308, mTORC2 Ser473 (Nummerierung von AKT1). Reactome setzt Ser473 an den Anfang, als den Schritt, der PDK1 den Zugang zu Thr308 öffnet; ältere Lehrbücher wie die Ausgabe von 2002 der Molecular Biology of the Cell von Alberts zeigen nur PDK1.
- Akt wirkt meist, indem es seine Ziele abschaltet. Die Phosphorylierung hemmt TSC2, sodass Rheb mTORC1 aktivieren kann, sowie GSK3β, die FOXO-Transkriptionsfaktoren (aus dem Zellkern exportiert) und das proapoptotische Protein BAD (von 14-3-3 festgehalten); MDM2 ist die Ausnahme – es wird in den Zellkern geschickt und baut dort p53 ab.
- In Tumoren ist er häufig dauerhaft eingeschaltet. Aktivierende Mutationen in PIK3CA (p110α) und PIK3R1 (p85α), die seltene Mutation AKT1 E17K und inaktivierende Mutationen in PTEN halten den Signalweg ohne Wachstumsfaktor aktiv.
Die Komponenten des PI3K/Akt-Signalwegs und ihre Aufgaben
Die Knoten, die ein beschriftetes Schema des PI3K/Akt-Signalwegs normalerweise zeigt, in ihrer Reihenfolge, mit ihrer Aufgabe und dem, worauf sie als Nächstes wirken. Das ist der Standardumfang, solange Sie keinen kürzeren verlangen.
| Knoten | Aufgabe | Wirkt als Nächstes auf |
|---|---|---|
| Rezeptortyrosinkinase oder GPCR | Bindet einen Wachstumsfaktor oder anderen Liganden und wird aktiv | Rekrutiert PI3K: eine RTK über Phosphotyrosine, ein GPCR über Gβγ |
| PI3K der Klasse I (p85/p110) | Lipidkinase; p85 bindet den Rezeptor, p110 phosphoryliert PIP2 | Bildet PIP3 |
| PIP3 | Lipidbotenstoff in der inneren Schicht der Plasmamembran | Rekrutiert PDK1 und Akt über ihre PH-Domänen |
| PTEN | Lipidphosphatase und Tumorsuppressor | Wandelt PIP3 zurück in PIP2 und schaltet Akt ab |
| PDK1 und mTORC2 | Phosphorylieren Akt an Thr308 (PDK1) und Ser473 (mTORC2) | Voll aktives Akt |
| Akt (AKT1, AKT2, AKT3) | Serin/Threonin-Kinase, die die Membran verlässt und ihre Ziele phosphoryliert | TSC2, GSK3β, FOXO, BAD, MDM2 |
| TSC1/TSC2 | GAP-Komplex, der Rheb in der inaktiven GDP-Form hält; von Akt gehemmt | Rheb |
| Rheb → mTORC1 | GTP-gebundenes Rheb aktiviert mTORC1 | S6K1 und 4E-BP1 → Proteinsynthese und Zellwachstum |
| GSK3β | Von Akt gehemmte Kinase | Glykogensynthase und weitere Stoffwechselziele |
| FOXO | Transkriptionsfaktoren, die nach der Phosphorylierung durch Akt aus dem Zellkern exportiert werden | Gene für Apoptose, Zellzyklusarrest und Glucosestoffwechsel werden leiser |
| BAD | Proapoptotisches Protein; nach Phosphorylierung durch Akt von 14-3-3 festgehalten | Apoptose blockiert, Zelle überlebt |
| MDM2 | E3-Ubiquitin-Ligase; durch Akt-Phosphorylierung in den Zellkern geschickt | p53 wird abgebaut |
Zeichnen Sie die Ziele von Akt als Hemmstriche, nicht als Pfeile – außer MDM2. TSC2, GSK3β, FOXO und BAD werden durch die Phosphorylierung inaktiviert, mTORC1 wird also über eine doppelte Hemmung angeschaltet (Akt ⊣ TSC2 ⊣ Rheb). Ein Schema mit einfachen Pfeilen von Akt zu jedem Ziel stellt vier der fünf auf den Kopf.
PI3K/Akt oder Ras/MAPK: Was ist der Unterschied?
Beide beginnen an denselben aktivierten Rezeptortyrosinkinasen, doch PI3K/Akt leitet das Signal über ein Membranlipid, PIP3, und eine Kinase, Akt, und steuert Wachstum, Überleben und Stoffwechsel, während Ras/MAPK es über einen GTPase-Schalter und die dreistufige Kinasekaskade Raf → MEK → ERK leitet und vor allem Proliferation und Differenzierung über Gentranskription steuert. Die beiden sprechen miteinander: GTP-gebundenes Ras kann p110 binden und aktivieren.
| PI3K/Akt | Ras/MAPK | |
|---|---|---|
| Adapter am Rezeptor | Untereinheit p85 der PI3K, über ihre SH2-Domänen | Grb2, gebunden an den GEF SOS; an manchen Rezeptoren Shc |
| Relais | Lipidbotenstoff PIP3 in der inneren Membranschicht | Kleine GTPase Ras, aktiv im GTP-gebundenen Zustand |
| Kinasestufen | PDK1 und mTORC2 → Akt | Raf → MEK1/2 → ERK1/2 |
| Hauptwirkungen | Zellwachstum (mTORC1), Überleben (BAD, FOXO), Stoffwechsel | Proliferation und Differenzierung, Transkription früher Gene |
| Abgeschaltet durch | PTEN, das das 3-Phosphat von PIP3 entfernt | GAPs, die die GTP-Hydrolyse durch Ras beschleunigen |
| Typische Veränderungen in Tumoren | Aktivierende Mutationen in PIK3CA und PIK3R1, PTEN-Verlust, AKT1 E17K | Hyperaktive RAS-Mutanten, BRAF V600E |
| Zugelassene Hemmstoffe | Alpelisib, Inavolisib, Idelalisib (PI3K); Capivasertib (Akt); Everolimus, Temsirolimus (mTOR) | Vemurafenib (BRAF V600E); Trametinib (MEK1/2) |
Zeichnen Sie zwei Zweige aus einem Rezeptor, nicht eine Linie, und lassen Sie Ras in PI3K einspeisen. Der Insulin-Signalweg ist das klassische Lehrbeispiel dieser Aufspaltung: Sein Zweig IRS–PI3K–Akt trägt die Stoffwechselwirkungen, sein Zweig Shc–Grb2–Ras die Wachstumswirkungen.
Häufige Fragen zum PI3K/Akt-Signalweg
Welche Schritte hat der PI3K/Akt-Signalweg?
Ein Wachstumsfaktor aktiviert seinen Rezeptor; PI3K dockt an und wandelt PIP2 in PIP3 um; PIP3 holt Akt und PDK1 an die Membran; mTORC2 phosphoryliert Akt an Ser473, PDK1 phosphoryliert es an Thr308; aktives Akt phosphoryliert TSC2, GSK3β, FOXO, BAD und MDM2. PTEN macht den zweiten Schritt rückgängig, indem es PIP3 zurück in PIP2 verwandelt.
Was macht PTEN im PI3K/Akt-Signalweg?
PTEN ist eine Lipidphosphatase, die das 3-Phosphat von PIP3 entfernt, es zurück in PIP2 verwandelt und so Akt abschaltet. Es ist der direkte Gegenspieler der PI3K – deshalb steht PTEN im Schema neben der PI3K an der Membran, mit einem Pfeil von PIP3 zurück zu PIP2.
Warum aktivieren PTEN-Verlust und PIK3CA-Mutationen den Signalweg in Tumoren?
Beide halten PIP3 ohne Wachstumsfaktor hoch: Aktivierende PIK3CA-Mutationen lösen p110α von der Bremse p85 oder fixieren es in einer aktiven Form, und ohne PTEN fehlt die Phosphatase, die PIP3 abbauen würde. So oder so bleibt Akt aktiv, die Zellen wachsen weiter und entgehen der Apoptose. Die seltene Mutation AKT1 E17K wirkt weiter unten ebenso: Akt bindet dann PIP2 und wird ohne PI3K aktiviert.
Wie aktiviert Akt mTORC1?
Indirekt: Akt phosphoryliert TSC2 und löst den TSC1/TSC2-Komplex auf, ein GAP, das Rheb inaktiv hält – GTP-gebundenes Rheb reichert sich an und aktiviert mTORC1. mTORC1 phosphoryliert dann S6K1, das das ribosomale Protein S6 aktiviert, und 4E-BP1, das daraufhin eIF4E für die Translation freigibt.
Was ist der Unterschied zwischen mTORC1 und mTORC2?
mTORC1 (mit Raptor) liegt stromabwärts von Akt und treibt Proteinsynthese und Zellwachstum; mTORC2 (mit Rictor) liegt stromaufwärts und phosphoryliert Akt an Ser473. Rapamycin und die Rapaloge hemmen nur mTORC1, weil Rictor die Rapamycin-Bindestelle in mTORC2 verdeckt.
Welche Wirkstoffe greifen am PI3K/Akt/mTOR-Signalweg an?
Drei Klassen sind zugelassen: PI3K-Hemmer (Alpelisib und Inavolisib bei PIK3CA-mutiertem Brustkrebs, Idelalisib gegen PI3Kδ bei chronischer lymphatischer Leukämie), der Akt-Hemmer Capivasertib und die mTOR-Hemmer Everolimus und Temsirolimus. Capivasertib wurde 2023 in den USA zugelassen und wird mit Fulvestrant bei Brustkrebs mit Veränderungen in PIK3CA, AKT1 oder PTEN eingesetzt.
Warum erhöhen PI3K- und Akt-Hemmer den Blutzucker?
Insulin nutzt dieselben Schritte über PI3K und Akt, um GLUT4 an die Zelloberfläche zu bringen und die Glucosebildung der Leber zu bremsen – wer sie blockiert, blockiert einen Teil der Insulinwirkung. Die Fachinformation von Alpelisib warnt vor schwerer Hyperglykämie und verlangt Nüchternglucose und HbA1c vor Therapiebeginn.
Was ist der Unterschied zwischen PI3K/Akt-Signalweg und Insulin-Signalweg?
Der Insulin-Signalweg ist ein Zugang zum PI3K/Akt-Modul – über Insulinrezeptor und IRS-Proteine – und wird als Stoffwechsel abgelesen: GLUT4, Glykogen, Gluconeogenese. Diese Seite zeichnet das allgemeine Modul vieler Wachstumsfaktoren mit mTORC1, BAD und MDM2; für die physiologische Fassung nutzen Sie den Generator für den Insulin-Signalweg.
Quellen
Mehr entdecken
Unsere übrigen Diagramm-Werkzeuge und die Anleitungen dazu.

Zeichnen Sie Ihr Schema des PI3K/Akt-Signalwegs
Von einer Zeile Beschreibung zum beschrifteten, druckfertigen Signalweg in etwa einer Minute.
Jetzt zeichnen