PI3K/Akt訊息傳遞路徑圖產生器
繪製 PI3K/AKT 訊息傳遞路徑圖,含 PIP3、PTEN、PDK1 和兩種 mTOR 複合體,依效應歸類的 AKT 受質、PIK3CA 突變和抑制劑回饋迴路。給癌症生物學和藥理學使用。
PI3K/Akt訊息傳遞路徑圖範例
四張 PI3K/Akt 訊息傳遞路徑圖:延伸到 mTORC1 與 MDM2 的完整路徑、上課用概覽、癌症突變與抑制劑,以及空白版。皆依所附提示詞實際生成,點選即可載入提示詞修改。
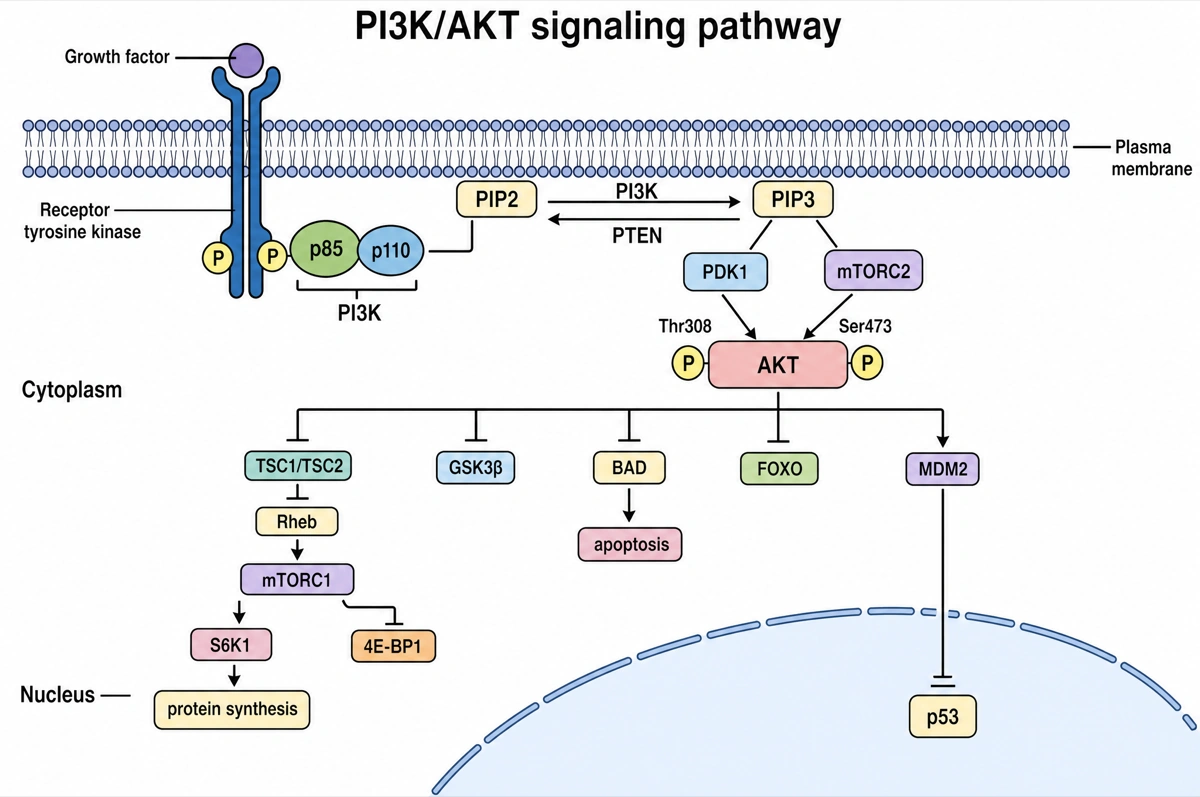
Akt一旦活化,標的多被關閉
由上往下讀;抑制線表示Akt關閉該標的。
- 1
受體 → PI3K
磷酸化的受體結合p85,p110是催化次單元
- 2
PIP2 ⇄ PIP3
PI3K在膜上生成PIP3,PTEN再把它轉回PIP2
- 3
PDK1 + mTORC2 → Akt
磷酸化Akt的Thr308與Ser473,使其完全活化
- 4
Akt的五個標的
抑制TSC1/TSC2、GSK3β、BAD、FOXO,活化MDM2
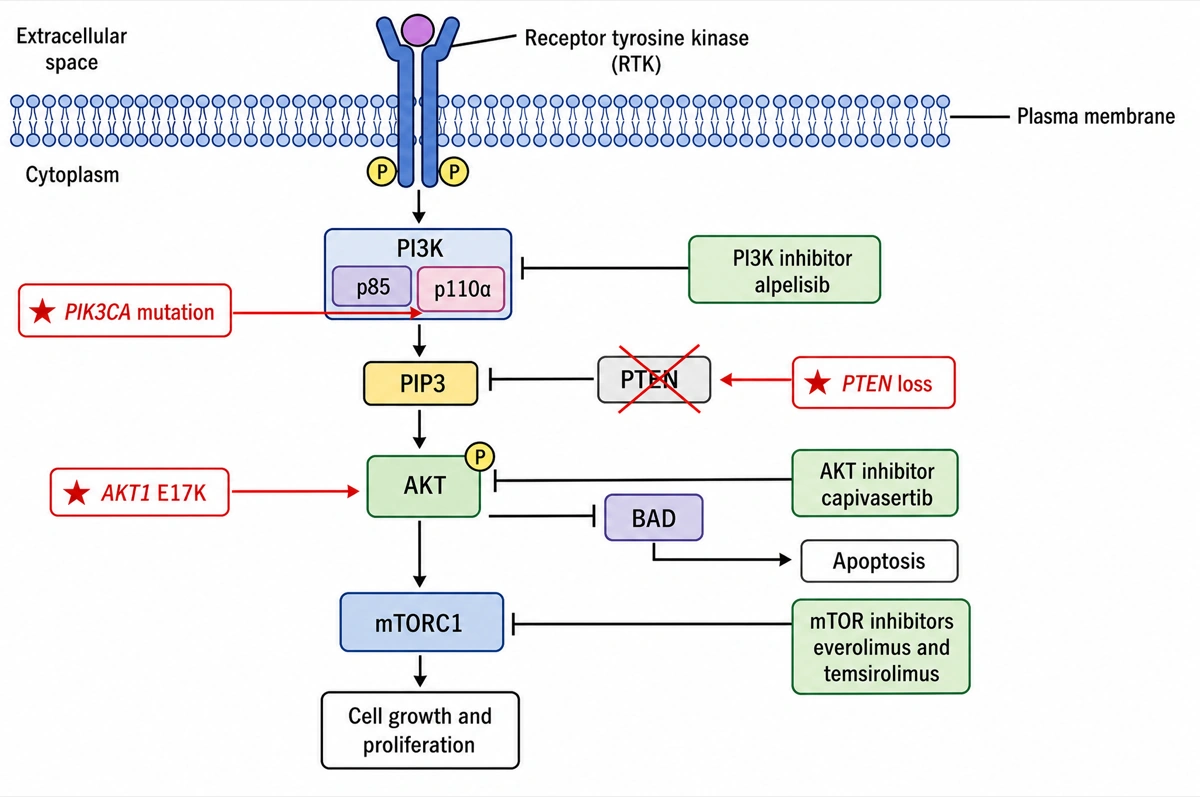
突變讓它常開,藥物將它阻斷
紅星標出突變,綠框標出藥物。
- 1
PI3K(p110α)
PIK3CA突變讓p110α持續活化;alpelisib抑制PI3K
- 2
被劃掉的PTEN
PTEN缺失後PIP3無人清除,訊息一直開啟
- 3
Akt與mTORC1
AKT1 E17K活化Akt;capivasertib與mTOR抑制劑分別阻斷
依研究問題分類的PI3K/Akt/mTOR圖
上方第二張圖標出癌症突變與已核准的藥物,下方表格把這條路徑與Ras/MAPK並列比較。以下是論文與綜述文章針對同一個模組常畫的其他圖,說明你的圖要回答哪個問題即可。
包含兩種mTOR複合體的PI3K/Akt/mTOR
把兩個複合體畫在它們真正的位置:mTORC2(mTOR、Rictor、mSIN1)位於Akt上游,磷酸化Ser473;mTORC1(mTOR、Raptor)位於下游的溶體上,在Akt關閉TSC2之後,由結合GTP的Rheb活化。再加上Akt控制不了的輸入:經由Rag GTPase傳入的胺基酸,以及經由AMPK傳入的能量不足,AMPK會活化TSC2並抑制Raptor。輸出則有負責蛋白質合成的S6K1與4E-BP1、負責脂質合成的SREBP,以及抑制ULK1來調控自噬作用。
依作用結果分組的Akt受質
Akt被提出的受質超過一百種,圖上把已確立的受質依照它們控制的結果分組。存活:BAD、FOXO3a(BIM與Fas配體減少),以及分解p53的MDM2。生長:TSC2與PRAS40,兩者都會釋放mTORC1。代謝:GSK3β(肝醣)、AS160(GLUT4)與FOXO1(糖質新生基因)。細胞週期:被留在細胞質中的p27Kip1與p21Cip1。除了MDM2,每個標的都會被磷酸基關閉,所以各畫一條抑制線。
上游受體與四種PI3K亞型
一個脂質上方有好幾個受體。受體酪胺酸激酶(EGFR、HER2-HER3二聚體、IGF-1R,以及經由IRS-1的胰島素受體)透過p85招募IA類PI3K;擁有六個p85接合位置的HER3是最強的單一活化者。G蛋白偶聯受體經由Gβγ作用於p110β與p110γ。第一類的催化次單元包括各自與p85配對的p110α(PIK3CA)、p110β(PIK3CB)、p110δ(PIK3CD),以及與p101或p84配對的p110γ(PIK3CG);δ與γ主要存在於白血球,所以p110δ抑制劑idelalisib用來治療B細胞癌症。
PIK3CA突變圖譜
把p110α蛋白畫成一條區域長條(轉接蛋白結合、Ras結合、C2、螺旋、激酶),標出熱點:螺旋區域的E542K與E545K破壞了與p85 nSH2區域之間的抑制性接觸,激酶區域的H1047R則增加與細胞膜的結合。這幾個熱點占乳癌PIK3CA突變的大多數;HR陽性、HER2陰性的乳癌約有40%帶有其中之一。
抑制PI3K、Akt或mTOR後的回饋迴路
把單一節點抑制劑為什麼會失效,畫成回到上游的迴路。mTORC1–S6K1平常會磷酸化IRS-1,送它去分解;rapalog類藥物移除了這個煞車,Akt磷酸化隨之上升。Akt平常把FOXO留在細胞核外;Akt或PI3K抑制劑讓FOXO重獲自由,提高HER3、IGF-1R與胰島素受體的表現,使路徑重新活化。全身性胰島素:阻斷PI3Kα讓血糖升高,胰臟釋出胰島素,胰島素又再次驅動腫瘤中的PI3K。
遺傳性與鑲嵌型PI3K路徑疾病
在癌症之外,同樣的節點也會造成生長異常。PTEN錯構瘤腫瘤症候群,包括考登氏症候群:生殖細胞系PTEN缺失、錯構瘤,以及乳癌、甲狀腺癌與子宮內膜癌風險升高。PIK3CA相關過度生長譜系:鑲嵌型PIK3CA活化突變,以alpelisib治療。Proteus症候群:鑲嵌型AKT1 E17K。結節性硬化症:生殖細胞系TSC1或TSC2缺失讓mTORC1持續開啟;everolimus能縮小室管膜下巨細胞星狀細胞瘤與腎血管肌脂肪瘤。
PI3K/Akt訊息傳遞路徑是什麼?
PI3K/Akt訊息傳遞路徑是這樣一個模組:活化的受體招募第一類PI3K,PI3K在細胞膜上把PIP2轉成PIP3,PIP3把Akt帶到PDK1與mTORC2旁邊使其磷酸化,活化的Akt接著開啟mTORC1、關閉TSC2、GSK3β、FOXO與BAD。它調控細胞的生長、存活與代謝,磷酸酶PTEN負責把它關掉。
重點
- 第一類PI3K由兩個部分組成。調節次單元p85讓催化次單元p110保持失活,直到p85的SH2區域結合到活化受體或轉接蛋白的磷酸化酪胺酸上;受體酪胺酸激酶活化IA類亞型,G蛋白偶聯受體活化IB類亞型。
- PIP3是訊息,PTEN負責擦除。PI3K在PIP2肌醇環的3號位置加上磷酸,PTEN再把它移除;缺少PTEN時,PIP3以及Akt會一直處於開啟狀態。
- Akt需要兩個磷酸才完全活化。PDK1磷酸化Thr308,mTORC2磷酸化Ser473(依AKT1編號)。Reactome把Ser473放在前面,認為這一步讓PDK1能接觸Thr308;較早的教科書,例如2002年版Alberts的《Molecular Biology of the Cell》,只畫出PDK1。
- Akt主要靠「關掉」標的發揮作用。磷酸化使TSC2失活,Rheb得以活化mTORC1;GSK3β、轉錄因子FOXO(被送出細胞核)與促凋亡蛋白BAD(被14-3-3扣住)也都被關閉。MDM2是例外,它進入細胞核分解p53。
- 在癌症中這條路徑常常持續開啟。PIK3CA(p110α)與PIK3R1(p85α)的功能獲得突變、少見的AKT1 E17K突變,以及PTEN的功能喪失突變,都能讓路徑在沒有生長因子時保持活化。
PI3K/Akt路徑的組成分子與功能
帶標註的PI3K/Akt路徑圖通常要畫出的分子,依序列出它們的功能與下一步作用的對象。除非你要求更精簡的版本,這就是預設的標註內容。
| 分子 | 功能 | 下一步作用於 |
|---|---|---|
| 受體酪胺酸激酶或GPCR | 結合生長因子等配體後被活化 | 招募PI3K:RTK經磷酸化酪胺酸,GPCR經Gβγ |
| 第一類PI3K(p85/p110) | 脂質激酶;p85結合受體,p110磷酸化PIP2 | 產生PIP3 |
| PIP3 | 位於細胞膜內層的脂質傳訊分子 | 經PH區域招募PDK1與Akt |
| PTEN | 脂質磷酸酶,也是抑癌因子 | 把PIP3變回PIP2,關閉Akt |
| PDK1與mTORC2 | 分別磷酸化Akt的Thr308(PDK1)與Ser473(mTORC2) | 完全活化的Akt |
| Akt(AKT1、AKT2、AKT3) | 離開細胞膜去磷酸化標的的絲胺酸/蘇胺酸激酶 | TSC2、GSK3β、FOXO、BAD、MDM2 |
| TSC1/TSC2 | 讓Rheb保持GDP結合失活狀態的GAP複合體,被Akt抑制 | Rheb |
| Rheb → mTORC1 | 結合GTP的Rheb活化mTORC1 | S6K1與4E-BP1 → 蛋白質合成與細胞生長 |
| GSK3β | 被Akt抑制的激酶 | 肝醣合成酶等代謝標的 |
| FOXO | 被Akt磷酸化後送出細胞核的轉錄因子 | 凋亡、細胞週期停滯與葡萄糖代謝相關基因表現減弱 |
| BAD | 促凋亡蛋白,被Akt磷酸化後由14-3-3扣住 | 凋亡被阻斷,細胞存活 |
| MDM2 | E3泛素連接酶,被Akt磷酸化後進入細胞核 | p53被分解 |
除了MDM2,Akt的標的都要畫成抑制線(⊣),不是箭頭。TSC2、GSK3β、FOXO與BAD被磷酸化後都會失活,所以mTORC1是經由雙重抑制(Akt ⊣ TSC2 ⊣ Rheb)被打開的。從Akt往每個標的都畫一般箭頭的圖,五個裡畫反了四個。
PI3K/Akt路徑與Ras/MAPK路徑有什麼不同?
兩者都從同樣的活化受體酪胺酸激酶出發,但PI3K/Akt路徑靠膜脂質PIP3與一個激酶Akt傳遞訊息,調控生長、存活與代謝;Ras/MAPK路徑靠一個GTP酶開關與Raf → MEK → ERK三級激酶級聯傳遞,主要經由基因轉錄調控增生與分化。兩條路徑彼此交錯:結合GTP的Ras能結合並活化p110。
| PI3K/Akt | Ras/MAPK | |
|---|---|---|
| 受體上的轉接蛋白 | PI3K的p85次單元,經SH2區域結合 | 與GEF SOS結合的Grb2;部分受體用Shc |
| 中繼分子 | 細胞膜內層的脂質傳訊分子PIP3 | 結合GTP時有活性的小G蛋白Ras |
| 激酶層級 | PDK1與mTORC2 → Akt | Raf → MEK1/2 → ERK1/2 |
| 主要效應 | 細胞生長(mTORC1)、存活(BAD、FOXO)、代謝 | 增生與分化,早期基因轉錄 |
| 關閉方式 | PTEN移除PIP3的3號位置磷酸 | GAP加速Ras水解GTP |
| 癌症中常見的改變 | PIK3CA與PIK3R1功能獲得突變、PTEN缺失、AKT1 E17K | 過度活化的RAS突變、BRAF V600E |
| 已核准的抑制劑 | alpelisib、inavolisib、idelalisib(PI3K);capivasertib(Akt);everolimus、temsirolimus(mTOR) | vemurafenib(BRAF V600E);trametinib(MEK1/2) |
把它們畫成從同一個受體分出的兩條分支,而不是一條線,並標出Ras對PI3K的輸入。胰島素訊息傳遞路徑是這種分叉的經典教學例子:IRS–PI3K–Akt分支負責代謝效應,Shc–Grb2–Ras分支負責生長效應。
關於PI3K/Akt訊息傳遞路徑的常見問題
PI3K/Akt路徑有哪些步驟?
生長因子活化受體;PI3K結合到受體上,把PIP2轉成PIP3;PIP3把Akt與PDK1拉到膜上;mTORC2磷酸化Akt的Ser473,PDK1磷酸化它的Thr308;活化的Akt再磷酸化TSC2、GSK3β、FOXO、BAD與MDM2。PTEN把PIP3變回PIP2,逆轉第二步。
PTEN在PI3K/Akt路徑中扮演什麼角色?
PTEN是脂質磷酸酶,它移除PIP3的3號位置磷酸,把它變回PIP2,因而關閉Akt。它和PI3K的反應正好相反,所以圖中把PTEN畫在細胞膜上PI3K的旁邊,用一個從PIP3指回PIP2的箭頭表示。
為什麼PTEN缺失與PIK3CA突變會在癌症中活化這條路徑?
兩者都會在沒有生長因子時讓PIP3維持高量:PIK3CA活化突變讓p110α擺脫p85的煞車或固定在活性構形,PTEN缺失則拿掉了清除PIP3的磷酸酶。不論哪一種,Akt都持續活化,細胞不斷生長並逃避凋亡。少見的AKT1 E17K突變在更下游發揮同樣作用:它讓Akt能結合PIP2,不需要PI3K就被活化。
Akt如何活化mTORC1?
是間接的:Akt磷酸化TSC2,拆散讓Rheb保持失活的GAP——TSC1/TSC2複合體,結合GTP的Rheb於是累積並活化mTORC1。接著mTORC1磷酸化S6K1(它再活化核糖體蛋白S6)與4E-BP1(它隨之釋出eIF4E供轉譯使用)。
mTORC1和mTORC2有什麼不同?
mTORC1(含Raptor)位於Akt下游,推動蛋白質合成與細胞生長;mTORC2(含Rictor)位於上游,磷酸化Akt的Ser473。雷帕黴素及其類似物只抑制mTORC1,因為在mTORC2中,Rictor遮住了雷帕黴素的結合位置。
哪些藥物作用於PI3K/Akt/mTOR路徑?
已核准的有三類:PI3K抑制劑(用於PIK3CA突變乳癌的alpelisib與inavolisib,以及針對PI3Kδ、用於慢性淋巴球性白血病的idelalisib)、Akt抑制劑capivasertib,以及mTOR抑制劑everolimus與temsirolimus。capivasertib於2023年在美國核准,與fulvestrant併用於帶有PIK3CA、AKT1或PTEN改變的乳癌。
為什麼PI3K與Akt抑制劑會讓血糖升高?
胰島素正是藉由同樣的PI3K–Akt步驟把GLUT4送到細胞表面、並抑制肝臟產生葡萄糖,阻斷這些步驟也就阻斷了胰島素的部分作用。alpelisib的仿單警示可能出現嚴重高血糖,要求在開始治療前檢查空腹血糖與HbA1c。
PI3K/Akt路徑和胰島素訊息傳遞路徑有什麼不同?
胰島素訊息傳遞路徑是經胰島素受體與IRS蛋白質進入PI3K/Akt模組的一條途徑,讀出的是代謝效應:GLUT4、肝醣與糖質新生。本頁畫的是許多生長因子共用的通用模組(含mTORC1、BAD與MDM2);生理學版本請用胰島素訊息傳遞路徑圖產生器。
資料來源
繼續探索
我們的其他圖表工具,以及相關的指南文章。