PI3K/Akt信号通路图生成器
绘制 PI3K/AKT 信号通路图,含 PIP3、PTEN、PDK1 和两种 mTOR 复合体,按效应归类的 AKT 底物、PIK3CA 突变和抑制剂反馈环。面向肿瘤生物学和药理学。
PI3K/Akt信号通路图示例
四张 PI3K/Akt 信号通路图:延伸到 mTORC1 与 MDM2 的完整通路、讲课用简明概览、肿瘤突变与抑制剂,以及空白版。均按所附提示词实际生成,点击即可载入提示词修改。
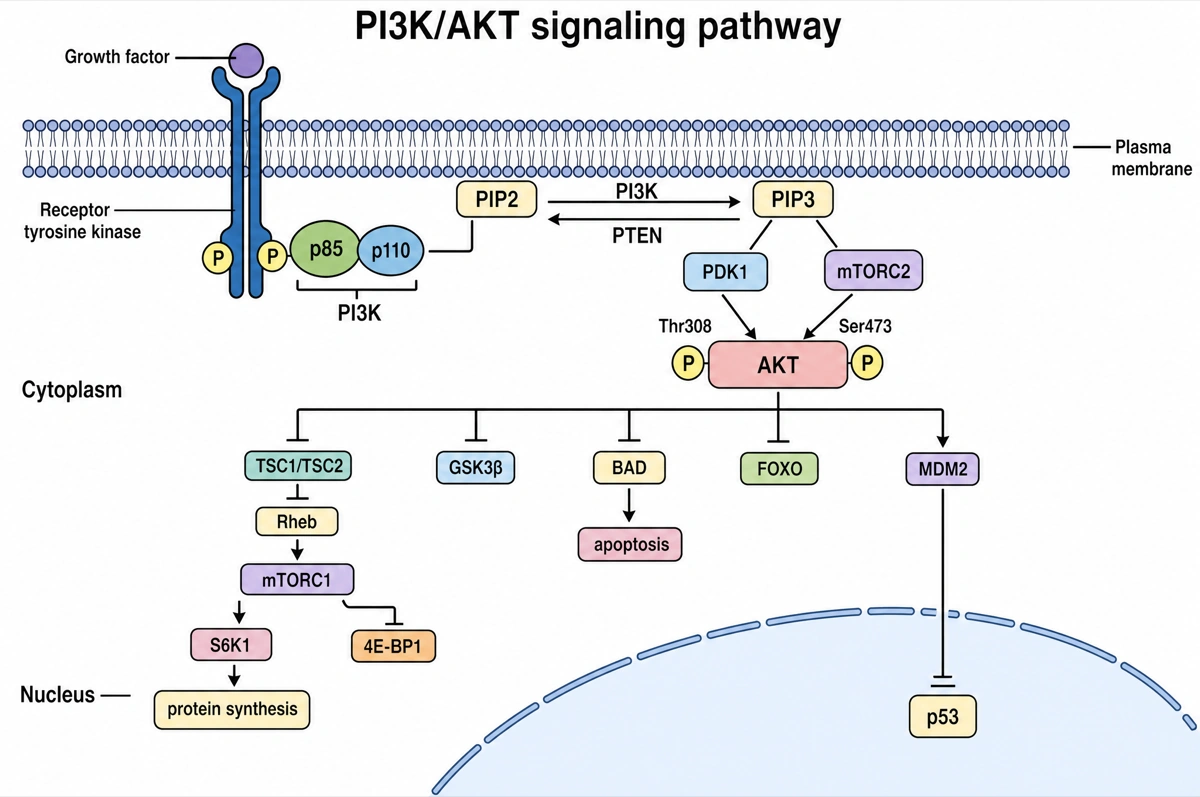
Akt一旦激活,靶点多被关闭
从上往下读;抑制线表示Akt关闭该靶点。
- 1
受体 → PI3K
磷酸化的受体结合p85,p110是催化亚基
- 2
PIP2 ⇄ PIP3
PI3K在膜上生成PIP3,PTEN再把它变回PIP2
- 3
PDK1 + mTORC2 → Akt
磷酸化Akt的Thr308和Ser473,使其完全活化
- 4
Akt的五个靶点
抑制TSC1/TSC2、GSK3β、BAD、FOXO,激活MDM2
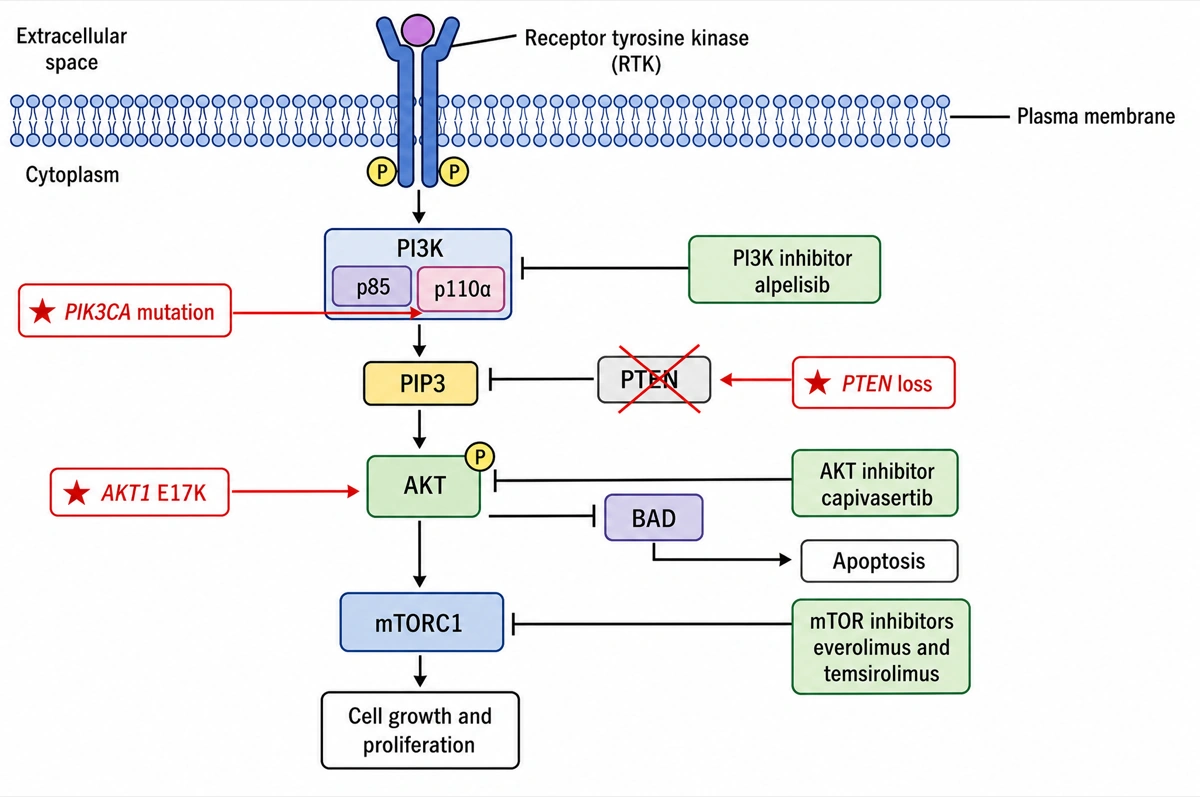
突变让它常开,药物把它阻断
红星标出突变,绿框标出药物。
- 1
PI3K(p110α)
PIK3CA突变让p110α持续活化;阿培利司抑制PI3K
- 2
被划掉的PTEN
PTEN缺失后PIP3无人清除,信号一直开启
- 3
Akt与mTORC1
AKT1 E17K激活Akt;卡匹色替和mTOR抑制剂分别阻断
按研究问题划分的PI3K/Akt/mTOR示意图
上面第二张图标出了肿瘤突变和已获批的药物,下面的表格把这条通路与Ras/MAPK并列对比。以下是论文和综述针对同一模块常画的其他图,说明你的图要回答哪个问题即可。
包含两个mTOR复合物的PI3K/Akt/mTOR
把两个复合物画在各自真实的位置:mTORC2(mTOR、Rictor、mSIN1)位于Akt上游,磷酸化Ser473;mTORC1(mTOR、Raptor)位于下游的溶酶体上,在Akt关闭TSC2之后由结合GTP的Rheb激活。再加上Akt控制不了的输入:经Rag GTP酶传入的氨基酸,以及经AMPK传入的能量不足,AMPK会激活TSC2并抑制Raptor。输出则包括负责蛋白质合成的S6K1和4E-BP1、负责脂质合成的SREBP,以及通过抑制ULK1调控自噬。
按功能结果分组的Akt底物
已报道的Akt底物超过一百种,图上按它们控制的结果把公认的底物分组。存活:BAD、FOXO3a(BIM和Fas配体减少),以及降解p53的MDM2。生长:TSC2和PRAS40,二者都会释放mTORC1。代谢:GSK3β(糖原)、AS160(GLUT4)和FOXO1(糖异生基因)。细胞周期:被滞留在胞质中的p27Kip1和p21Cip1。除MDM2外,每个靶点都被磷酸化关闭,所以各画一条抑制线。
上游受体与四种PI3K亚型
一个脂质上方汇集多个受体。受体酪氨酸激酶(EGFR、HER2-HER3二聚体、IGF-1R,以及经IRS-1的胰岛素受体)通过p85募集IA类PI3K;拥有六个p85结合位点的HER3是最强的单个激活者。G蛋白偶联受体通过Gβγ作用于p110β和p110γ。I类催化亚基包括各自与p85配对的p110α(PIK3CA)、p110β(PIK3CB)、p110δ(PIK3CD),以及与p101或p84配对的p110γ(PIK3CG);δ和γ主要分布在白细胞中,所以p110δ抑制剂idelalisib用于治疗B细胞肿瘤。
PIK3CA突变图谱
把p110α蛋白画成一条结构域条带(衔接蛋白结合、Ras结合、C2、螺旋、激酶),标出热点:螺旋结构域的E542K和E545K破坏了与p85 nSH2结构域之间的抑制性接触,激酶结构域的H1047R则增强与细胞膜的结合。它们占乳腺癌PIK3CA突变的大多数;在HR阳性、HER2阴性乳腺癌中,约40%携带其中之一。
抑制PI3K、Akt或mTOR后的反馈环路
把单节点抑制剂为什么会失效,画成返回上游的环路。mTORC1–S6K1平时会磷酸化IRS-1,使其被降解;雷帕霉素类似物去掉了这道刹车,Akt磷酸化随之升高。Akt平时把FOXO留在细胞核外;Akt或PI3K抑制剂使FOXO重新进入细胞核,上调HER3、IGF-1R和胰岛素受体的表达,通路因此重新激活。全身胰岛素:阻断PI3Kα使血糖升高,胰腺释放胰岛素,胰岛素又再次驱动肿瘤中的PI3K。
遗传性与嵌合性PI3K通路疾病
在肿瘤之外,同样的节点也会引起生长异常。PTEN错构瘤肿瘤综合征,包括Cowden综合征:胚系PTEN缺失、错构瘤,以及乳腺癌、甲状腺癌和子宫内膜癌风险升高。PIK3CA相关过度生长谱系疾病:嵌合性PIK3CA激活突变,用阿培利司治疗。Proteus综合征:嵌合性AKT1 E17K。结节性硬化症:胚系TSC1或TSC2缺失使mTORC1持续开启;依维莫司能缩小室管膜下巨细胞星形细胞瘤和肾血管平滑肌脂肪瘤。
PI3K/Akt信号通路是什么?
PI3K/Akt信号通路是这样一个模块:活化的受体募集I类PI3K,PI3K在细胞膜上把PIP2转化为PIP3,PIP3把Akt带到PDK1和mTORC2旁边使其磷酸化,活化的Akt随后开启mTORC1、关闭TSC2、GSK3β、FOXO和BAD。它调控细胞的生长、存活和代谢,磷酸酶PTEN负责把它关掉。
要点
- I类PI3K由两个部分组成。调节亚基p85让催化亚基p110保持失活,直到p85的SH2结构域结合到活化受体或衔接蛋白的磷酸化酪氨酸上;受体酪氨酸激酶激活IA类亚型,G蛋白偶联受体激活IB类亚型。
- PIP3是信号,PTEN负责擦除。PI3K在PIP2肌醇环的3位加上磷酸,PTEN再把它去掉;PTEN缺失时,PIP3以及Akt都会一直处于开启状态。
- Akt要两个磷酸才完全活化。PDK1磷酸化Thr308,mTORC2磷酸化Ser473(按AKT1编号)。Reactome把Ser473放在前面,认为这一步让PDK1得以接触Thr308;而较早的教材,例如2002年版Alberts的《细胞的分子生物学》,只画了PDK1。
- Akt主要靠“关掉”靶点起作用。磷酸化使TSC2失活,Rheb得以激活mTORC1;GSK3β、转录因子FOXO(被运出细胞核)和促凋亡蛋白BAD(被14-3-3扣住)也都被关闭。MDM2是例外,它进入细胞核降解p53。
- 在肿瘤中这条通路常常持续开启。PIK3CA(p110α)和PIK3R1(p85α)的功能获得突变、少见的AKT1 E17K突变,以及PTEN的功能丧失突变,都能让通路在没有生长因子时保持活化。
PI3K/Akt通路的组成分子及其作用
带标注的PI3K/Akt通路图通常要画出的分子,按顺序列出它们的作用和下一步作用对象。除非你要求更精简的版本,这就是默认的标注内容。
| 分子 | 作用 | 下一步作用于 |
|---|---|---|
| 受体酪氨酸激酶或GPCR | 结合生长因子等配体后被激活 | 募集PI3K:RTK通过磷酸化酪氨酸,GPCR通过Gβγ |
| I类PI3K(p85/p110) | 脂质激酶;p85结合受体,p110磷酸化PIP2 | 生成PIP3 |
| PIP3 | 位于细胞膜内层的脂质信使 | 通过PH结构域募集PDK1和Akt |
| PTEN | 脂质磷酸酶,也是抑癌因子 | 把PIP3变回PIP2,关闭Akt |
| PDK1和mTORC2 | 分别磷酸化Akt的Thr308(PDK1)和Ser473(mTORC2) | 完全活化的Akt |
| Akt(AKT1、AKT2、AKT3) | 离开细胞膜去磷酸化靶点的丝氨酸/苏氨酸激酶 | TSC2、GSK3β、FOXO、BAD、MDM2 |
| TSC1/TSC2 | 让Rheb保持GDP结合失活状态的GAP复合物,被Akt抑制 | Rheb |
| Rheb → mTORC1 | 结合GTP的Rheb激活mTORC1 | S6K1和4E-BP1 → 蛋白质合成与细胞生长 |
| GSK3β | 被Akt抑制的激酶 | 糖原合酶等代谢靶点 |
| FOXO | 被Akt磷酸化后运出细胞核的转录因子 | 凋亡、细胞周期停滞和葡萄糖代谢相关基因表达减弱 |
| BAD | 促凋亡蛋白,被Akt磷酸化后由14-3-3扣住 | 凋亡被阻断,细胞存活 |
| MDM2 | E3泛素连接酶,被Akt磷酸化后进入细胞核 | p53被降解 |
除MDM2外,Akt的靶点都要画成抑制线(⊣),不是箭头。TSC2、GSK3β、FOXO和BAD被磷酸化后都会失活,所以mTORC1是通过双重抑制(Akt ⊣ TSC2 ⊣ Rheb)被打开的。从Akt向每个靶点都画普通箭头的图,五个里画反了四个。
PI3K/Akt通路与Ras/MAPK通路有什么区别?
两者都从同样的活化受体酪氨酸激酶出发,但PI3K/Akt通路靠膜脂PIP3和一个激酶Akt传递信号,调控生长、存活和代谢;Ras/MAPK通路靠一个GTP酶开关和Raf → MEK → ERK三级激酶级联传递,主要通过基因转录调控增殖和分化。两条通路之间有交叉:结合GTP的Ras能结合并激活p110。
| PI3K/Akt | Ras/MAPK | |
|---|---|---|
| 受体上的衔接蛋白 | PI3K的p85亚基,经SH2结构域结合 | 与GEF SOS结合的Grb2;部分受体用Shc |
| 中继分子 | 细胞膜内层的脂质信使PIP3 | 结合GTP时有活性的小G蛋白Ras |
| 激酶层级 | PDK1和mTORC2 → Akt | Raf → MEK1/2 → ERK1/2 |
| 主要效应 | 细胞生长(mTORC1)、存活(BAD、FOXO)、代谢 | 增殖和分化,早期基因转录 |
| 关闭方式 | PTEN去除PIP3的3位磷酸 | GAP加速Ras水解GTP |
| 肿瘤中常见的改变 | PIK3CA和PIK3R1功能获得突变、PTEN缺失、AKT1 E17K | 过度活化的RAS突变体、BRAF V600E |
| 已获批的抑制剂 | 阿培利司、inavolisib、idelalisib(PI3K);卡匹色替(Akt);依维莫司、替西罗莫司(mTOR) | 维莫非尼(BRAF V600E);曲美替尼(MEK1/2) |
把它们画成从同一个受体分出的两条分支,而不是一条线,并标出Ras对PI3K的输入。胰岛素信号通路是这种分叉的经典教学例子:IRS–PI3K–Akt分支负责代谢效应,Shc–Grb2–Ras分支负责生长效应。
关于PI3K/Akt信号通路的常见问题
PI3K/Akt信号通路有哪些步骤?
生长因子激活受体;PI3K结合到受体上,把PIP2转化为PIP3;PIP3把Akt和PDK1拉到膜上;mTORC2磷酸化Akt的Ser473,PDK1磷酸化它的Thr308;活化的Akt再磷酸化TSC2、GSK3β、FOXO、BAD和MDM2。PTEN把PIP3变回PIP2,逆转第二步。
PTEN在PI3K/Akt通路中起什么作用?
PTEN是脂质磷酸酶,它去掉PIP3的3位磷酸,把它变回PIP2,从而关闭Akt。它和PI3K的反应正好相反,所以图中把PTEN画在细胞膜上PI3K的旁边,用一个从PIP3指回PIP2的箭头表示。
为什么PTEN缺失和PIK3CA突变会在肿瘤中激活这条通路?
两者都会在没有生长因子时让PIP3保持高水平:PIK3CA激活突变让p110α摆脱p85的刹车或固定在活性构象,PTEN缺失则去掉了清除PIP3的磷酸酶。无论哪种情况,Akt都持续活化,细胞不断生长并逃避凋亡。少见的AKT1 E17K突变在更下游起同样作用:它让Akt能结合PIP2,不需要PI3K就被激活。
Akt如何激活mTORC1?
是间接的:Akt磷酸化TSC2,拆散让Rheb保持失活的GAP——TSC1/TSC2复合物,结合GTP的Rheb于是积累并激活mTORC1。随后mTORC1磷酸化S6K1(它再激活核糖体蛋白S6)和4E-BP1(它随之释放eIF4E用于翻译)。
mTORC1和mTORC2有什么区别?
mTORC1(含Raptor)位于Akt下游,推动蛋白质合成和细胞生长;mTORC2(含Rictor)位于上游,磷酸化Akt的Ser473。雷帕霉素及其类似物只抑制mTORC1,因为在mTORC2中,Rictor遮住了雷帕霉素的结合位点。
哪些药物作用于PI3K/Akt/mTOR通路?
已获批的有三类:PI3K抑制剂(用于PIK3CA突变乳腺癌的阿培利司和inavolisib,以及针对PI3Kδ、用于慢性淋巴细胞白血病的idelalisib)、Akt抑制剂卡匹色替,以及mTOR抑制剂依维莫司和替西罗莫司。卡匹色替于2023年在美国获批,与氟维司群联用治疗带有PIK3CA、AKT1或PTEN改变的乳腺癌。
为什么PI3K和Akt抑制剂会升高血糖?
胰岛素正是借助同样的PI3K–Akt步骤把GLUT4送到细胞表面、并抑制肝脏产糖,阻断这些步骤也就阻断了胰岛素的部分作用。阿培利司的说明书警示可能出现严重高血糖,要求在开始治疗前检查空腹血糖和HbA1c。
PI3K/Akt通路和胰岛素信号通路有什么区别?
胰岛素信号通路是经胰岛素受体和IRS蛋白进入PI3K/Akt模块的一条途径,读出的是代谢效应:GLUT4、糖原和糖异生。本页画的是许多生长因子共用的通用模块(含mTORC1、BAD和MDM2);生理学版本请用胰岛素信号通路图生成器。
资料来源
继续探索
我们的其他图表工具,以及相关的指南文章。