
Générateur d'arbre phylogénétique
Nommez les organismes ou collez une chaîne Newick : l'IA établit l'ordre de branchement, met les branches à l'échelle et ajoute les valeurs de soutien et la barre d'échelle. Sans fichier d'alignement, sans logiciel à installer.
Exemples d'arbres phylogénétiques
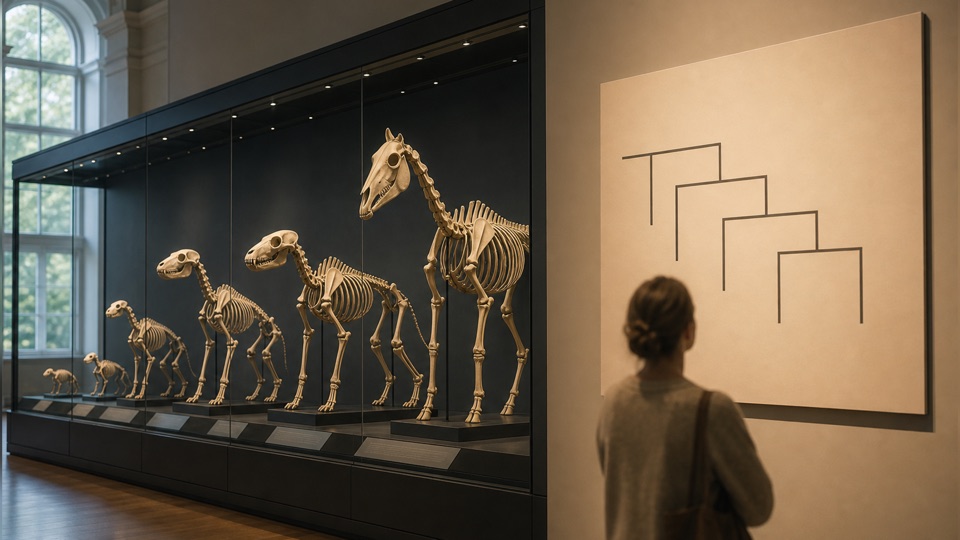
Cinq façons de dessiner un arbre évolutif, chacune illustrée par un rendu réel — cliquez sur une carte pour appliquer le style, ou zoomez pour voir l'image entière.
Qu'est-ce qu'un arbre phylogénétique ?
Un arbre phylogénétique est un diagramme en branches qui montre comment un ensemble d'organismes — espèces, populations ou gènes — descend d'ancêtres communs. Chaque extrémité est un taxon, chaque nœud interne l'ancêtre commun le plus récent de tout ce qui suit, et les branches entre eux sont des lignées. Ce qui le distingue d'un simple cladogramme, c'est que la longueur des branches y est une quantité : sur un phylogramme elle est proportionnelle à la quantité de changement évolutif accumulé le long de la lignée, sur un chronogramme c'est du temps écoulé — et la barre d'échelle vous dit lequel vous lisez.
Les arbres publiés portent en général deux éléments de plus. Une valeur de soutien à chaque nœud — pourcentage de bootstrap ou probabilité a posteriori bayésienne — indique à quel point les données appuient ce regroupement précis, et un groupe externe enracine l'arbre, ce qui fixe le sens de la descendance. Ce générateur d'arbre phylogénétique s'occupe de la figure : décrivez le groupe en langage courant, collez une chaîne Newick ou fournissez vos propres temps de divergence, et l'IA établit la topologie et la dessine, prête pour une diapositive de cours, une thèse ou un article.
L’essentiel
- La longueur des branches n’a de sens que si la figure porte une échelle : sans elle, l’arbre n’indique que l’ordre de ramification.
- Un nœud est un ancêtre commun hypothétique, pas un fossile ; il n’a le plus souvent ni nom ni spécimen derrière lui.
- Une valeur de soutien à un nœud — pourcentage de bootstrap ou probabilité postérieure bayésienne — décrit la confiance dans ce regroupement, pas son ancienneté.
- La racine est posée par un groupe externe. Un arbre non enraciné montre les mêmes parentés sans sens de descendance.
- Deux extrémités imprimées côte à côte peuvent être des parents éloignés : la parenté se lit par les nœuds, jamais en travers de la page.
Comment fonctionne le générateur d’arbres phylogénétiques ?
Décrivez le groupe
Nommez les espèces, collez une chaîne Newick avec ses longueurs de branches, donnez vos temps de divergence, ou indiquez simplement le groupe — « les grands singes ». L'IA établit l'ordre de branchement et la longueur de chaque lignée, en s'appuyant sur la phylogénie admise si vous n'en imposez aucune.
Choisissez un style
Un phylogramme de publication, branches à l'échelle et valeurs de soutien aux nœuds ; un arbre calibré sur un axe en millions d'années ; des clades colorés pour une figure de synthèse ; des extrémités illustrées ; ou un croquis au tableau blanc.
Affinez dans l'espace de travail
L'arbre s'ouvre dans votre espace de travail : retouche par zones, ajustement des étiquettes, agrandissement et export haute résolution pour diapositives, posters, thèses ou articles.
Les éléments d'un arbre phylogénétique
Un arbre publié porte bien plus que son ordre de branchement, et c'est justement ce qu'il ajoute qu'on survole le plus facilement. Voici les éléments qui portent cette information supplémentaire — ceux qu'il vaut la peine de vérifier à chaque lecture, et ceux que le générateur peut étiqueter pour vous :
Longueur de branche
L'étendue horizontale d'une lignée — précisément la grandeur qu'un cladogramme laisse de côté.
Barre d'échelle
Ce que vaut une unité de longueur de branche, en substitutions par site.
Valeur de soutien
Bootstrap ou probabilité a posteriori à un nœud — la solidité de ce branchement selon les données.
Âge du nœud
Sur un arbre calibré, l'endroit où un nœud tombe sur l'axe, en millions d'années.
Groupe externe
Un taxon hors du groupe étudié ; sans lui l'arbre n'a ni racine ni sens de descendance.
Extrémités alignées ou non
Toutes au même niveau, ou chacune s'arrêtant à sa propre profondeur — le premier indice du type d'arbre que vous lisez.
Groupes frères
Les deux lignées qui partent d'un même nœud ; sur cet arbre, chacune est la plus proche parente de l'autre.
Topologie
Le squelette de branchement — racine, nœuds, extrémités, clades — que cet arbre partage avec tout cladogramme.
Seul l'axe horizontal porte de l'information. L'ordre vertical des extrémités est une convention de dessin : à n'importe quel nœud les branches peuvent pivoter librement, et le même arbre peut être tracé en angles droits, en diagonales ou en cercle sans changer une seule des relations qu'il énonce.
Racine, nœuds, extrémités et clades ont le même sens sur tous les arbres, cladogrammes compris : cette page ne les redéfinit donc pas. Ce vocabulaire est détaillé ici : Créateur de cladogramme
Lire un arbre phylogénétique sans le mal lire
Presque toutes les erreurs avec ces figures viennent de ce qu'on lit dans le dessin quelque chose que l'arbre ne dit pas. Trois points méritent d'être nommés :
La distance se mesure le long des branches, pas sur la page
Deux extrémités imprimées côte à côte peuvent être des parents éloignés. Ce qui compte, c'est où les lignées se rejoignent — les taxons partageant l'ancêtre commun le plus récent sont les plus proches — et sur un phylogramme, la distance évolutive est la somme des branches entre deux extrémités, jamais l'écart entre leurs lignes.
La branche la plus longue n'est pas la plus « évoluée »
Toutes les extrémités actuelles ont derrière elles exactement le même temps depuis la racine. Une branche longue signifie que cette lignée a accumulé plus de changement, le plus souvent parce qu'elle évolue vite ou s'est séparée tôt — pas qu'elle soit plus complexe, plus réussie ou plus moderne.
Un nœud sans soutien n'est pas une relation acquise
Un bootstrap de 55 dit que les données préfèrent à peine ce regroupement aux autres. Un arbre publié avec de faibles valeurs de soutien, ou sans aucune, énonce une hypothèse — ce sur quoi vous pouvez vous appuyer, ce sont les nœuds bien soutenus.
Où utilise-t-on les arbres phylogénétiques ?
Articles, thèses et revues
Des phylogrammes nets, avec les noms de taxons exacts, les valeurs de soutien et la barre d'échelle, pour une section d'introduction, une synthèse ou une figure de systématique — sans préparer de fichier de données ni ouvrir un logiciel de tracé.
Cours et médiation scientifique
Les arbres calibrés dans le temps et les extrémités illustrées sont exactement ce qu'attendent une diapositive ou un article de vulgarisation — le type de figure que les logiciels de phylogénie ne dessinent pas et qu'il fallait commander à un illustrateur.
Chapitres d’évolution, révisions et comptes rendus
Des arbres pour les séquences sur l'évolution, les fiches de révision et les comptes rendus de TP : nommez le groupe et obtenez une figure où racine, nœuds, clades et groupe externe sont correctement placés — ou une version tableau blanc pour le cours lui-même.
Phylogramme, chronogramme et arbre non enraciné
Regardez d’abord l’échelle. Si elle est graduée en substitutions par site, vous lisez un phylogramme ; en années ou en millions d’années, un chronogramme ; s’il n’y a ni échelle ni racine, l’arbre est non enraciné et n’énonce que des parentés. Le cladogramme est le quatrième cas : extrémités alignées, pas d’échelle, ordre de ramification seul.
| Phylogramme | Chronogramme | Arbre non enraciné | |
|---|---|---|---|
| L’échelle est graduée en | Substitutions par site | Années ou millions d’années | Le plus souvent substitutions par site |
| La longueur de branche est | La quantité de changement évolutif | Le temps écoulé | La quantité de changement |
| Possède une racine | Oui, via un groupe externe | Oui | Non |
| Extrémités alignées | Non | Oui, au présent | Non |
| Dates de divergence lisibles | Non | Oui | Non |
| Entrée habituelle | Séquences alignées et un modèle | Séquences et calibrations fossiles | Séquences alignées |
| Sens de la descendance indiqué | Oui | Oui | Non |
Un arbre non enraciné n’est pas un arbre inachevé. C’est le résultat honnête quand les données ne peuvent pas dire où placer la racine ; enraciner sans groupe externe, c’est inventer une affirmation que l’analyse n’a pas faite.
Questions fréquentes sur les arbres phylogénétiques
Comment fonctionne le générateur d'arbre phylogénétique par IA ?
Vous décrivez le groupe en langage courant. L'IA établit d'abord la topologie — quels taxons forment chaque clade, jusqu'où va chaque lignée, quelle valeur figure à chaque nœud — puis dessine l'arbre avec vos noms de taxons exacts aux extrémités. Donnez-lui un simple nom de groupe et elle utilise la phylogénie admise avec des longueurs de branches publiées ; donnez-lui votre propre arbre et elle le suit.
Le format Newick est-il pris en charge ?
Oui. Collez une chaîne Newick et la topologie est dessinée telle quelle, ses longueurs de branches et ses valeurs de soutien reprises sans modification. Sans fichier sous la main, écrire le regroupement en toutes lettres marche aussi bien : « humain et chimpanzé ensemble, puis gorille, puis orang-outan ».
Puis-je faire un arbre calibré avec des temps de divergence ?
Oui — choisissez le style Arbre calibré dans le temps. Indiquez les âges voulus à chaque nœud, ou nommez simplement le groupe et l'IA utilisera les estimations publiées. La figure reçoit un axe horizontal en millions d'années, les âges des nœuds y sont reportés, et toutes les extrémités atteignent le présent.
Est-ce un logiciel de phylogénie ? Puis-je charger un alignement ou calculer des bootstraps ?
Non — cet outil produit des *figures* d'arbres pour les articles, les cours, les diapositives et la vulgarisation, pas de l'inférence phylogénétique. Pour estimer un arbre à partir de séquences, utilisez MEGA, RAxML, IQ-TREE, MrBayes ou iTOL. Les valeurs de soutien que vous fournissez sont dessinées telles quelles ; celles que vous ne fournissez pas sont des ordres de grandeur publiés plausibles, pas un calcul sur vos données.
Quelle différence entre un arbre phylogénétique et un cladogramme ?
Un cladogramme montre seulement l'ordre de branchement, ses longueurs de branches sont arbitraires. Un phylogramme met la longueur à l'échelle du changement évolutif, un chronogramme à l'échelle du temps. Les trois sont des arbres phylogénétiques : choisissez selon ce que vous voulez dire. Si seules les relations comptent, le générateur de cladogramme donne la figure la plus simple.
Le générateur est-il gratuit ? Puis-je utiliser les arbres commercialement ?
Vous pouvez générer des arbres avec l'offre gratuite (filigrane sur les exports). Les offres payantes retirent le filigrane et débloquent tous les modèles ainsi que l'export haute résolution ; vos figures sont utilisables dans des cours, des publications et des supports commerciaux.
Comment lit-on un arbre phylogénétique ?
La parenté se lit par les nœuds, pas d’une extrémité à l’autre. Deux taxons sont proches parents si le nœud qui les réunit se trouve près des extrémités, et éloignés s’il faut remonter vers la racine pour les relier, quelle que soit leur proximité à l’impression. Regardez ensuite l’échelle pour savoir ce que signifient les longueurs de branches, et les étiquettes des nœuds pour voir la solidité de chaque regroupement.
Que signifie l’échelle d’un arbre phylogénétique ?
Elle donne l’unité de longueur des branches, et c’est la première chose à regarder. Une échelle marquée 0,05 signifie cinq substitutions pour cent sites de séquence sur cette longueur de branche. Une échelle en millions d’années signifie que l’arbre est calibré dans le temps. Si la figure n’en comporte pas, considérez les longueurs de branches comme dépourvues de sens.
Qu’est-ce qu’un groupe externe sur un arbre phylogénétique ?
Le groupe externe est un taxon dont on sait qu’il se situe hors du groupe étudié, inclus précisément pour permettre l’enracinement. Il identifie les états de caractère ancestraux, ce qui fixe le sens de la descendance pour tout le reste. Un groupe externe trop éloigné rend l’enracinement instable ; un groupe externe pris dans le groupe étudié enracine l’arbre au mauvais endroit.
Que signifient les valeurs de bootstrap ?
Une valeur de bootstrap est le pourcentage de jeux de données rééchantillonnés qui ont retrouvé le même clade : 95 signifie que le regroupement est apparu dans 95 réplicats sur 100. Elle mesure la constance avec laquelle les données soutiennent le regroupement, non son ancienneté ni sa vérité. Au-delà de 70 environ, on parle généralement de soutien correct ; les valeurs faibles signalent des branches à traiter comme non résolues.
Quelle différence entre un nœud et un clade ?
Un nœud est un point de ramification unique : le plus récent ancêtre commun de tout ce qui se trouve au-delà. Un clade, c’est ce nœud et l’ensemble de ses descendants. Le nœud est donc un point de l’arbre et le clade tout le groupe qui en dépend — nommer un clade, c’est désigner un nœud.
Comment construire un arbre phylogénétique ?
Pour une figure, décrivez le groupe avec des mots et la phylogénie actuellement admise est tracée, ou collez une chaîne Newick issue de votre analyse, rendue telle quelle. Pour la recherche, l’arbre lui-même vient des séquences : alignez-les, choisissez un modèle de substitution, inférez l’arbre par maximum de vraisemblance ou inférence bayésienne, puis apportez ici le Newick obtenu pour le dessiner.
Qu’est-ce que l’arbre du vivant ?
L’arbre du vivant est la phylogénie unique reliant tous les organismes connus, enracinée près de la séparation entre bactéries, archées et eucaryotes. Les versions publiées sont toujours des résumés : un arbre complet aurait des millions d’extrémités, et toute version dessinable réduit donc des groupes entiers à une seule branche, en ne montrant que la finesse que la figure peut porter.
Sources
À explorer aussi
Nos autres outils de schémas, et les guides qui vont avec.
Outils
Dessinez votre premier arbre phylogénétique
D'une liste d'organismes à un arbre prêt à publier en une minute environ.
Commencer à dessiner