
PI3K/Akt経路の図ジェネレーター
PIP3、PTEN、PDK1、2つのmTOR複合体、結果ごとにまとめたAKTの基質、PIK3CA変異、阻害薬によるフィードバックループを入れたPI3K/AKTシグナル伝達経路の図を描きます。がん生物学や薬理学に。
PI3K/Akt経路の図の例
mTORC1やMDM2まで描いたPI3K/Akt経路の全体図、講義用の概要、がんの変異と阻害薬、空欄版。いずれも表示のプロンプトの実際の生成結果で、クリックで読み込み編集できます。
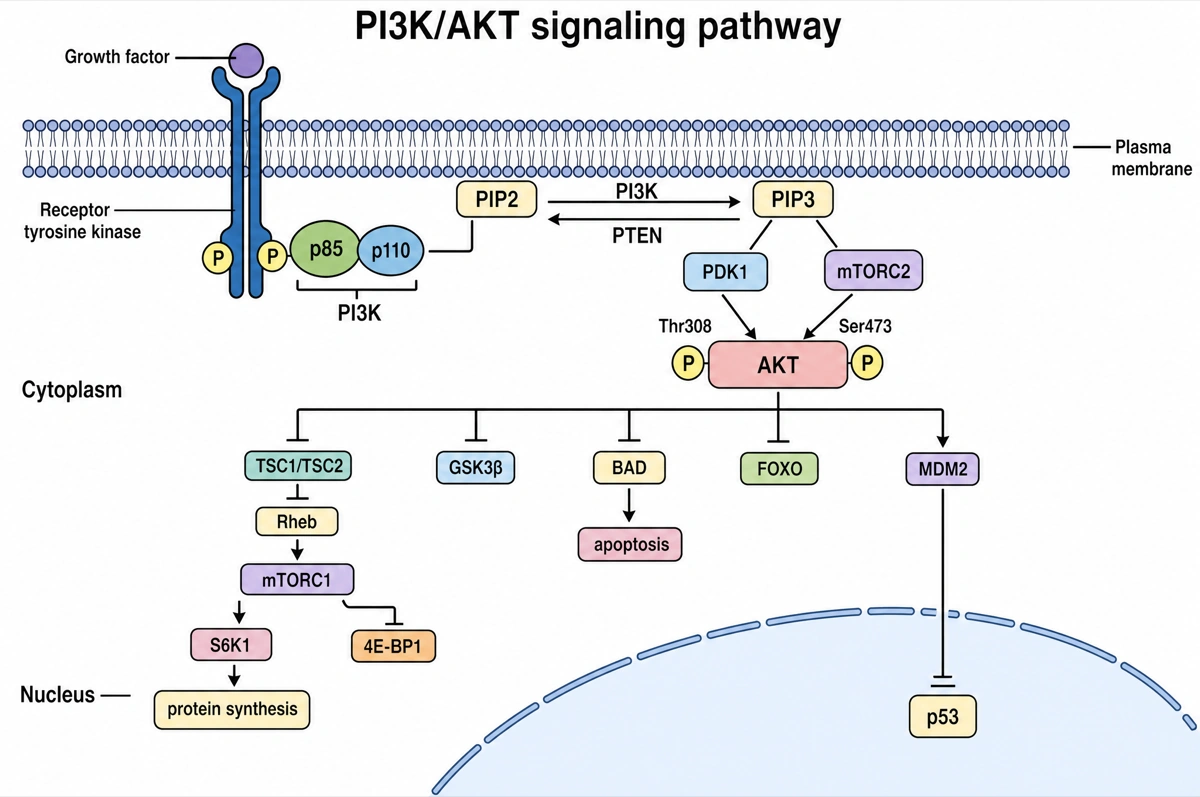
Aktはオンになって標的をオフにする
上から下へ。抑制の記号はAktが標的を止める印です。
- 1
受容体 → PI3K
リン酸化された受容体にp85が結合し、p110が触媒を担う
- 2
PIP2 ⇄ PIP3
PI3KがPIP3をつくり、PTENがPIP2に戻す
- 3
PDK1 + mTORC2 → Akt
Thr308とSer473のリン酸化でAktが完全に活性化する
- 4
Aktの5つの標的
TSC2、GSK3β、BAD、FOXOを抑え、MDM2は活性化
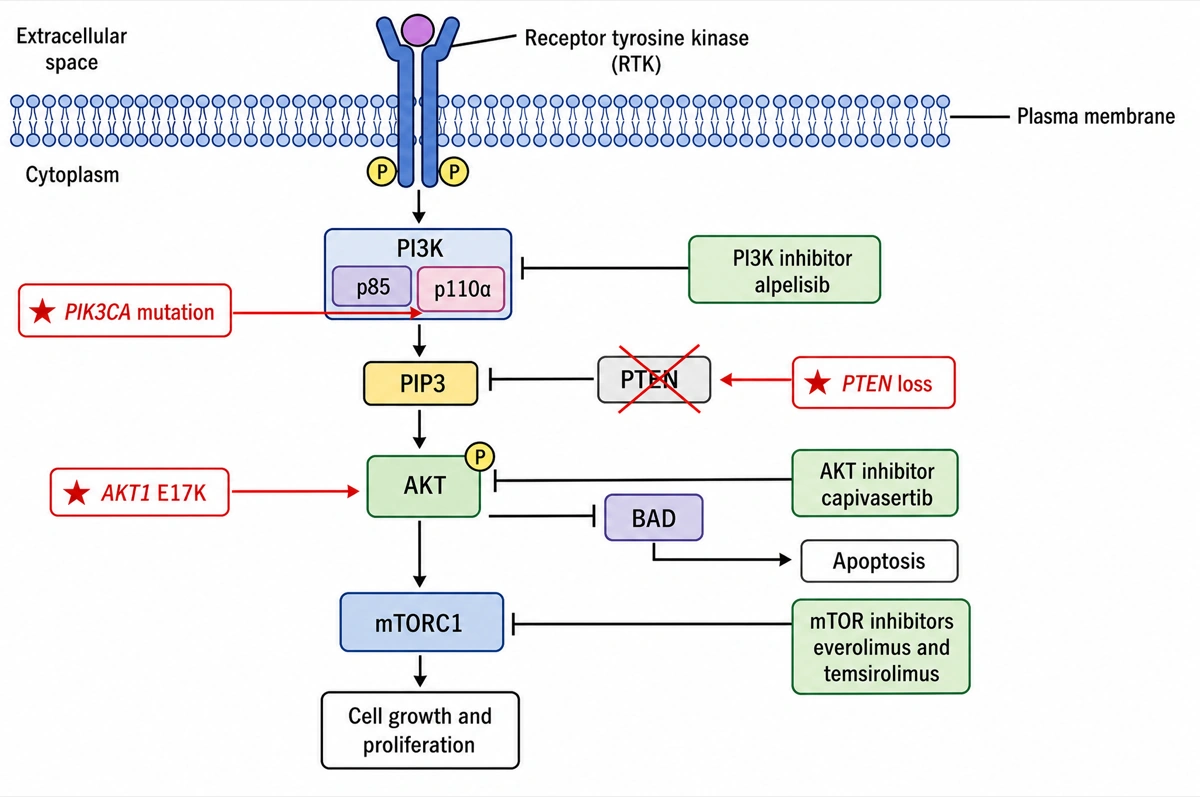
変異でオンのまま、薬で止める
赤い星は変異、緑の箱は薬を表します。
- 1
PI3K(p110α)
PIK3CA変異でp110αがオンのまま、アルペリシブで阻害
- 2
×印のPTEN
PTENを失うとPIP3が消えず、シグナルが止まらない
- 3
AktとmTORC1
AKT1 E17KでAktオン、薬はカピバセルチブ・mTOR阻害薬
研究テーマ別のPI3K/Akt/mTOR経路の図
上の2枚目の図はがんの変異と承認薬を示し、下の表はこの経路をRas/MAPK経路と並べています。論文や総説が同じモジュールについて描くほかの図は次のとおりです。図で何を示したいかを指定してください。
2つのmTOR複合体を入れたPI3K/Akt/mTOR経路
2つの複合体を本来の位置に置きます。mTORC2(mTOR、Rictor、mSIN1)はAktの上流にあってSer473をリン酸化し、mTORC1(mTOR、Raptor)は下流のリソソーム上にあり、AktがTSC2を止めるとGTP結合型Rhebに活性化されます。Aktが制御しない入力も加えます。Rag GTPaseを介するアミノ酸と、TSC2を活性化しRaptorを抑えるAMPKを介するエネルギー不足です。出力は、タンパク質合成のS6K1と4E-BP1、脂質合成のSREBP、ULK1の抑制によるオートファジーの抑制です。
作用別にまとめたAktの基質
Aktの基質として提唱されたものは100を超えるので、図では確立したものを制御する内容ごとにまとめます。生存:BAD、FOXO3a(BIMとFasリガンドが減る)、p53を分解するMDM2。成長:TSC2とPRAS40で、どちらもmTORC1を解放します。代謝:GSK3β(グリコーゲン)、AS160(GLUT4)、FOXO1(糖新生遺伝子)。細胞周期:細胞質にとどめられるp27Kip1とp21Cip1。MDM2以外の標的はすべてリン酸化でオフになるので、それぞれに抑制の記号を付けます。
上流の受容体とPI3Kの4つのアイソフォーム
1つの脂質の上に複数の受容体を描きます。受容体型チロシンキナーゼ(EGFR、HER2-HER3二量体、IGF-1R、IRS-1を介するインスリン受容体)はp85を介してクラスIAのPI3Kを呼び寄せ、p85の結合部位を6つもつHER3は単独で最も強い活性化因子です。Gタンパク質共役型受容体はGβγを介してp110βとp110γに作用します。クラスIの触媒サブユニットは、p85と組むp110α(PIK3CA)、p110β(PIK3CB)、p110δ(PIK3CD)と、p101またはp84と組むp110γ(PIK3CG)です。δとγはおもに白血球にあり、そのためp110δ阻害薬のイデラリシブがB細胞性腫瘍の治療に使われます。
PIK3CA変異マップ
p110αタンパク質をドメインの帯(アダプター結合、Ras結合、C2、ヘリカル、キナーゼ)として描き、ホットスポットを書き込みます。ヘリカルドメインのE542KとE545Kはp85のnSH2ドメインとの抑制的な接触を壊し、キナーゼドメインのH1047Rは膜への結合を強めます。この3つが乳がんのPIK3CA変異の大半を占め、HR陽性・HER2陰性の乳がんの約40%がいずれかをもっています。
PI3K・Akt・mTOR阻害後のフィードバックループ
1つのノードだけを阻害する薬がなぜ効かなくなるのかを、上流へ戻るループとして描きます。mTORC1–S6K1は通常IRS-1をリン酸化して分解に送りますが、ラパログがこのブレーキを外すとAktのリン酸化が上がります。Aktは通常FOXOを核の外にとどめていますが、AktやPI3Kの阻害薬でFOXOが自由になるとHER3、IGF-1R、インスリン受容体の発現が上がり、経路が再び活性化します。全身のインスリン:PI3Kαを阻害すると血糖が上がり、膵臓がインスリンを分泌し、そのインスリンが腫瘍のPI3Kを再び動かします。
遺伝性・モザイク性のPI3K経路疾患
がん以外でも、同じノードが成長の異常を起こします。カウデン症候群を含むPTEN過誤腫腫瘍症候群:生殖細胞系列のPTEN欠失、過誤腫、乳がん・甲状腺がん・子宮内膜がんのリスク上昇。PIK3CA関連過成長スペクトラム:PIK3CAのモザイク性の活性化変異で、アルペリシブで治療します。プロテウス症候群:モザイク性のAKT1 E17K。結節性硬化症:生殖細胞系列のTSC1またはTSC2の欠失でmTORC1が常にオンになり、エベロリムスが上衣下巨細胞性星細胞腫と腎血管筋脂肪腫を縮小させます。
PI3K/Akt経路とは?
PI3K/Akt経路とは、活性化した受容体がクラスIのPI3Kを呼び寄せ、PI3Kが細胞膜でPIP2をPIP3に変え、PIP3がAktをPDK1とmTORC2のもとへ集めてリン酸化させ、活性化したAktがmTORC1をオンに、TSC2、GSK3β、FOXO、BADをオフにするモジュールです。細胞の成長、生存、代謝を制御し、ホスファターゼのPTENがこれを止めます。
要点
- クラスIのPI3Kは2つの部品からなる酵素です。調節サブユニットp85は、そのSH2ドメインが活性化した受容体やアダプターのリン酸化チロシンに結合するまで、触媒サブユニットp110を不活性に保ちます。受容体型チロシンキナーゼはクラスIA、Gタンパク質共役型受容体はクラスIBのアイソフォームを活性化します。
- PIP3がシグナルで、PTENがそれを消します。PI3KはPIP2のイノシトール環の3位にリン酸を付け、PTENがそれを外します。PTENを失うとPIP3が、したがってAktがオンのまま残ります。
- Aktが完全に活性化するにはリン酸が2つ必要です。PDK1がThr308を、mTORC2がSer473をリン酸化します(AKT1の番号)。ReactomeはSer473を先に置き、PDK1がThr308に届くようにする段階と説明していますが、2002年版のAlbertsの『Molecular Biology of the Cell』のような古い教科書はPDK1だけを描いています。
- Aktは主に標的を「止める」ことで働きます。リン酸化によってTSC2が不活性化されてRhebがmTORC1を活性化できるようになり、GSK3β、転写因子FOXO(核外へ排出)、アポトーシス促進タンパク質BAD(14-3-3に捕まる)も不活性化されます。例外はMDM2で、核に入ってp53を分解します。
- がんでは常にオンになっていることが多い経路です。PIK3CA(p110α)とPIK3R1(p85α)の機能獲得型変異、まれなAKT1 E17K変異、PTENの機能喪失型変異はいずれも、増殖因子なしで経路を活性化したままにします。
PI3K/Akt経路の構成分子とそのはたらき
ラベル付きのPI3K/Akt経路の図にふつう描かれる分子を、順番、はたらき、次に作用する相手とともにまとめました。短いセットを指定しない限り、これが標準のラベルです。
| 分子 | はたらき | 次に作用する相手 |
|---|---|---|
| 受容体型チロシンキナーゼまたはGPCR | 増殖因子などのリガンドを結合して活性化する | PI3Kを呼び寄せる(RTKはリン酸化チロシン、GPCRはGβγを介して) |
| クラスIのPI3K(p85/p110) | 脂質キナーゼ。p85が受容体に結合し、p110がPIP2をリン酸化する | PIP3をつくる |
| PIP3 | 細胞膜の内層にある脂質のメッセンジャー | PHドメインを介してPDK1とAktを呼び寄せる |
| PTEN | 脂質ホスファターゼで、がん抑制因子 | PIP3をPIP2に戻し、Aktを止める |
| PDK1とmTORC2 | AktのThr308(PDK1)とSer473(mTORC2)をリン酸化する | 完全に活性化したAkt |
| Akt(AKT1、AKT2、AKT3) | 膜を離れて標的をリン酸化するセリン/トレオニンキナーゼ | TSC2、GSK3β、FOXO、BAD、MDM2 |
| TSC1/TSC2 | RhebをGDP結合型の不活性型に保つGAP複合体。Aktが抑える | Rheb |
| Rheb → mTORC1 | GTP結合型のRhebがmTORC1を活性化する | S6K1と4E-BP1 → タンパク質合成と細胞の成長 |
| GSK3β | Aktに抑えられるキナーゼ | グリコーゲン合成酵素などの代謝の標的 |
| FOXO | Aktにリン酸化されると核外へ出される転写因子 | アポトーシス、細胞周期停止、糖代謝の遺伝子が抑えられる |
| BAD | アポトーシス促進タンパク質。Aktにリン酸化されると14-3-3に捕まる | アポトーシスが止まり、細胞が生き残る |
| MDM2 | E3ユビキチンリガーゼ。Aktのリン酸化で核へ送られる | p53が分解される |
Aktの標的は、MDM2を除いて矢印ではなく抑制の記号(⊣)で描きます。TSC2、GSK3β、FOXO、BADはリン酸化で不活性化されるので、mTORC1は二重の抑制(Akt ⊣ TSC2 ⊣ Rheb)によってオンになります。Aktからすべての標的に普通の矢印を引いた図は、5つのうち4つを逆に描いていることになります。
PI3K/Akt経路とRas/MAPK経路の違い
どちらも同じ活性化した受容体型チロシンキナーゼから始まりますが、PI3K/Akt経路は膜脂質のPIP3と1つのキナーゼAktでシグナルを伝えて成長、生存、代謝を制御し、Ras/MAPK経路はGTPアーゼのスイッチとRaf → MEK → ERKの3段階のキナーゼカスケードで伝えて、主に遺伝子の転写を通じて増殖と分化を制御します。2つはクロストークしており、GTP結合型のRasはp110に結合して活性化できます。
| PI3K/Akt | Ras/MAPK | |
|---|---|---|
| 受容体のアダプター | PI3Kのp85サブユニット(SH2ドメインで結合) | GEFのSOSと結合したGrb2。受容体によってはShc |
| 中継役 | 細胞膜内層の脂質メッセンジャーPIP3 | GTP結合型で活性をもつ低分子量GTPアーゼRas |
| キナーゼの段階 | PDK1とmTORC2 → Akt | Raf → MEK1/2 → ERK1/2 |
| 主な出力 | 細胞の成長(mTORC1)、生存(BAD、FOXO)、代謝 | 増殖と分化、初期応答遺伝子の転写 |
| 止める仕組み | PTENがPIP3の3位のリン酸を外す | GAPがRasによるGTPの加水分解を速める |
| がんでよくある変化 | PIK3CAとPIK3R1の機能獲得型変異、PTENの欠損、AKT1 E17K | 活性化型RAS変異、BRAF V600E |
| 承認された阻害薬 | アルペリシブ、イナボリシブ、イデラリシブ(PI3K)、カピバセルチブ(Akt)、エベロリムス、テムシロリムス(mTOR) | ベムラフェニブ(BRAF V600E)、トラメチニブ(MEK1/2) |
1本の線ではなく、同じ受容体から出る2本の枝として描き、RasからPI3Kへの入力も示します。インスリンシグナル伝達経路はこの分岐の代表的な教材で、IRS–PI3K–Aktの枝が代謝への作用を、Shc–Grb2–Rasの枝が成長への作用を担います。
PI3K/Akt経路についてよくある質問
PI3K/Akt経路の流れは?
増殖因子が受容体を活性化し、PI3Kがそこに結合してPIP2をPIP3に変え、PIP3がAktとPDK1を膜に集め、mTORC2がAktのSer473を、PDK1がThr308をリン酸化し、活性化したAktがTSC2、GSK3β、FOXO、BAD、MDM2をリン酸化します。PTENはPIP3をPIP2に戻して、2番目の段階を元に戻します。
PI3K/Akt経路でPTENは何をしている?
PTENはPIP3の3位のリン酸を外してPIP2に戻す脂質ホスファターゼで、これによってAktを止めます。PI3Kとちょうど逆の反応なので、図では細胞膜のPI3Kの隣に置き、PIP3からPIP2へ戻る矢印で描きます。
PTENの欠損やPIK3CA変異はなぜがんで経路を活性化する?
どちらも増殖因子なしでPIP3を高いまま保つからです。PIK3CAの活性化変異はp110αをp85のブレーキから外すか活性型に固定し、PTENの欠損はPIP3を消すホスファターゼをなくします。いずれの場合もAktは活性のまま残り、細胞は成長を続けてアポトーシスを免れます。まれなAKT1 E17K変異は、AktがPIP2に結合してPI3Kなしで活性化されるようにして、さらに下流で同じことを起こします。
AktはどうやってmTORC1を活性化する?
間接的です。AktがTSC2をリン酸化してTSC1/TSC2複合体(Rhebを不活性に保つGAP)を壊すと、GTP結合型のRhebがたまり、mTORC1を活性化します。mTORC1は次に、リボソームタンパク質S6を活性化するS6K1と、翻訳のためにeIF4Eを放す4E-BP1をリン酸化します。
mTORC1とmTORC2の違いは?
mTORC1(Raptorを含む)はAktの下流にあってタンパク質合成と細胞の成長を進め、mTORC2(Rictorを含む)は上流にあってAktのSer473をリン酸化します。ラパマイシンとラパログが阻害するのはmTORC1だけで、mTORC2ではRictorがラパマイシンの結合部位を覆っているためです。
PI3K/Akt/mTOR経路を標的とする薬は?
承認されているのは3つのクラスです。PI3K阻害薬(PIK3CA変異乳がんのアルペリシブとイナボリシブ、慢性リンパ性白血病でPI3Kδを阻害するイデラリシブ)、Akt阻害薬カピバセルチブ、mTOR阻害薬のエベロリムスとテムシロリムスです。カピバセルチブは2023年に米国で承認され、PIK3CA、AKT1、PTENに変化のある乳がんにフルベストラントと併用されます。
PI3K阻害薬やAkt阻害薬で血糖値が上がるのはなぜ?
インスリンは同じPI3K–Aktの段階を使ってGLUT4を細胞表面に運び、肝臓の糖の産生を抑えているので、それを阻害するとインスリンの作用の一部も阻害されます。アルペリシブの添付文書は重い高血糖に注意を促し、治療開始前に空腹時血糖とHbA1cを確認するよう求めています。
PI3K/Akt経路とインスリンシグナル伝達経路の違いは?
インスリンシグナル伝達経路は、インスリン受容体とIRSタンパク質を通ってPI3K/Aktモジュールに入る一つのルートで、GLUT4、グリコーゲン、糖新生という代謝の出力として読み取られます。このページでは多くの増殖因子に共通するモジュール(mTORC1、BAD、MDM2を含む)を描きます。生理学的な版にはインスリンシグナル伝達経路の図ジェネレーターを使ってください。
出典
関連ツールと記事
ほかの図表作成ツールと、その読み方をまとめた記事。
